
¿Qué es Extractables & Leachables?
Un estudio E&L tiene dos etapas. EXTRACTABLES son el conjunto completo de sustancias que pueden extraerse del embalaje o material de contacto en condiciones exageradas y muestran el potencial del material. LOS LIXIVIABLES son las sustancias que realmente migran al producto bajo una formulación real y condiciones reales de almacenamiento. El estudio de extraíbles es para cribado; el estudio de lixiviados mide el riesgo real.
Objetivo de Extractables & Leachables
El propósito es mostrar que las sustancias que migran al producto desde el empaque o el sistema de fabricación se encuentran en un nivel aceptable para la seguridad del paciente. Esta evaluación es particularmente crítica para los productos parenterales y de inhalación.
¿A qué productos se aplica Extractables & Leachables?
- Productos inyectables y jeringas precargadas.
- Productos de inhalación
- Sistemas de fabricación de un solo uso
- Gotas para los ojos y soluciones estériles.
- Combinaciones de dispositivos médicos y medicamentos
¿En qué sectores se utiliza Extractables & Leachables?
Normas relacionadas con Extractables & Leachables
- USP <1663> (evaluación de extraíbles)
- USP <1664> (evaluación de lixiviables)
- TS EN ISO 10993-18 (caracterización química de dispositivos médicos)
- TS EN ISO 10993-17 (establecimiento de límites permitidos para sustancias lixiviables)
- Ph.Eur. Serie 3.1 y 3.2 (materiales de embalaje)
Condiciones de Extractables & Leachables
- Extracción
- En condiciones exageradas, con disolventes de diferente polaridad.
- Lixiviable
- En la formulación real del producto y en condiciones reales de almacenamiento, durante la vida útil
- Cribado
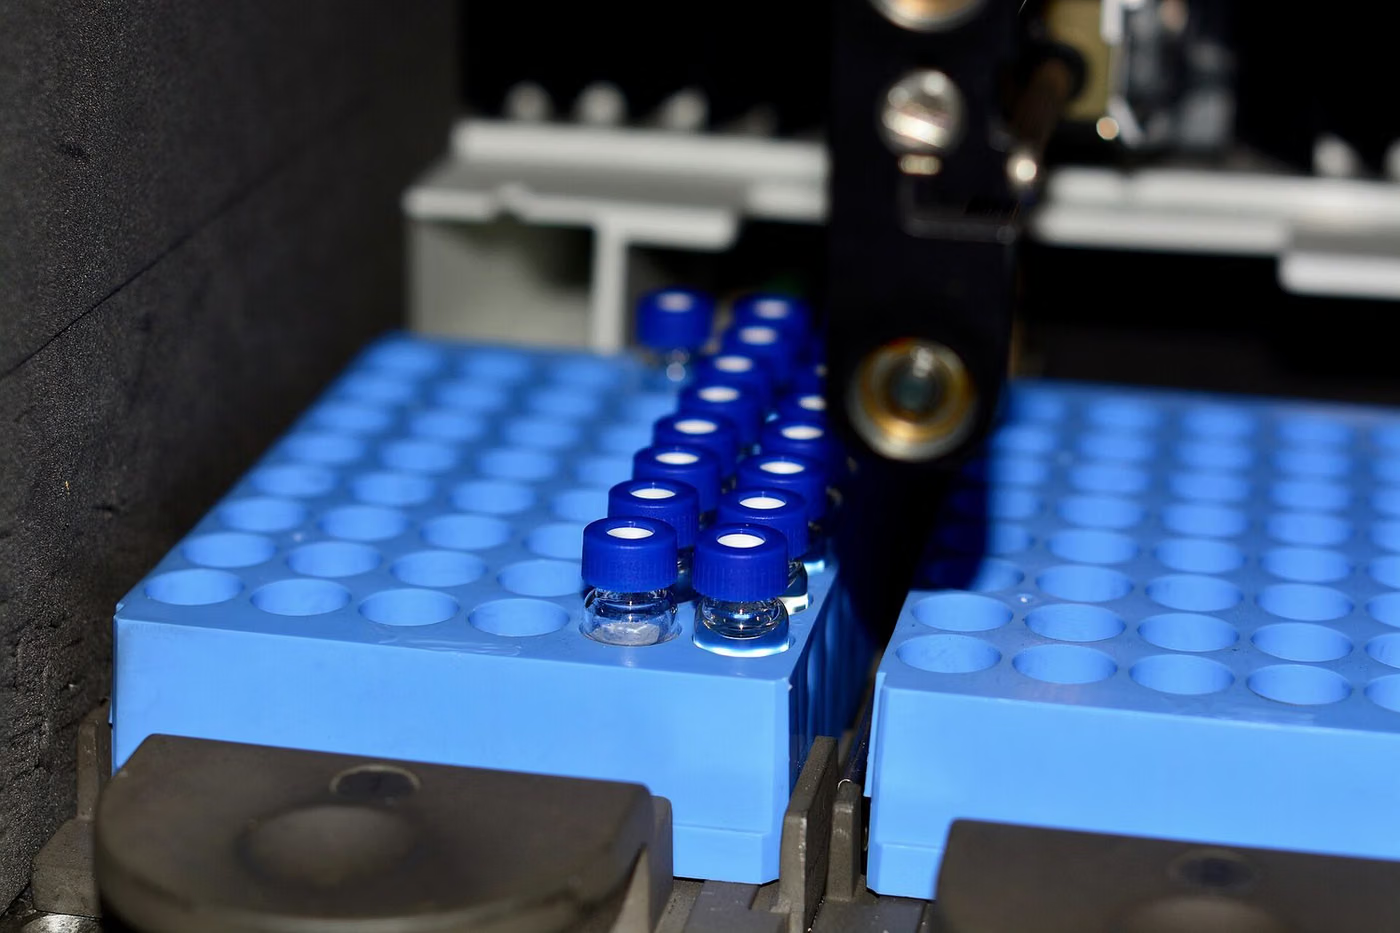
- Detección dirigida y no dirigida mediante GC-MS, LC-MS/HRMS e ICP-MS
- Límite
- El umbral de evaluación analítica se establece en base a la evaluación toxicológica.
Equipo para Extractables & Leachables
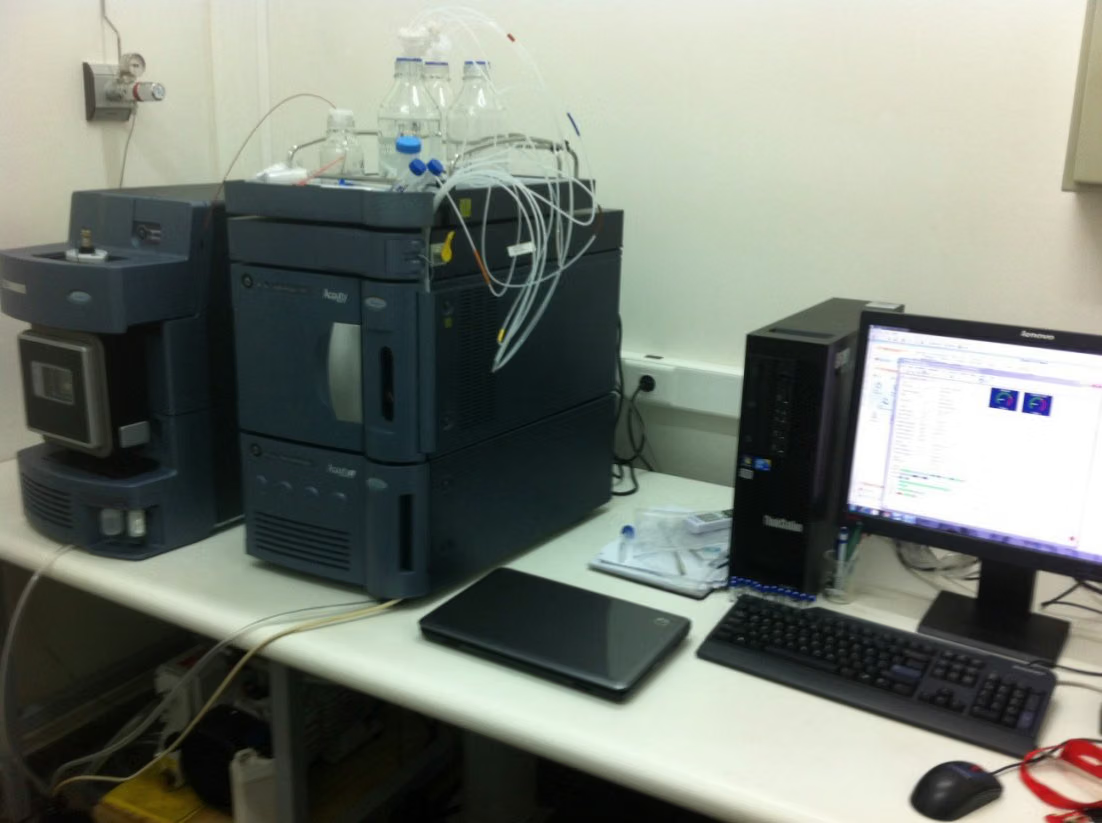
- GC-MS y GC-MS/MS
- LC-HRMS (espectrometría de masas de alta resolución)
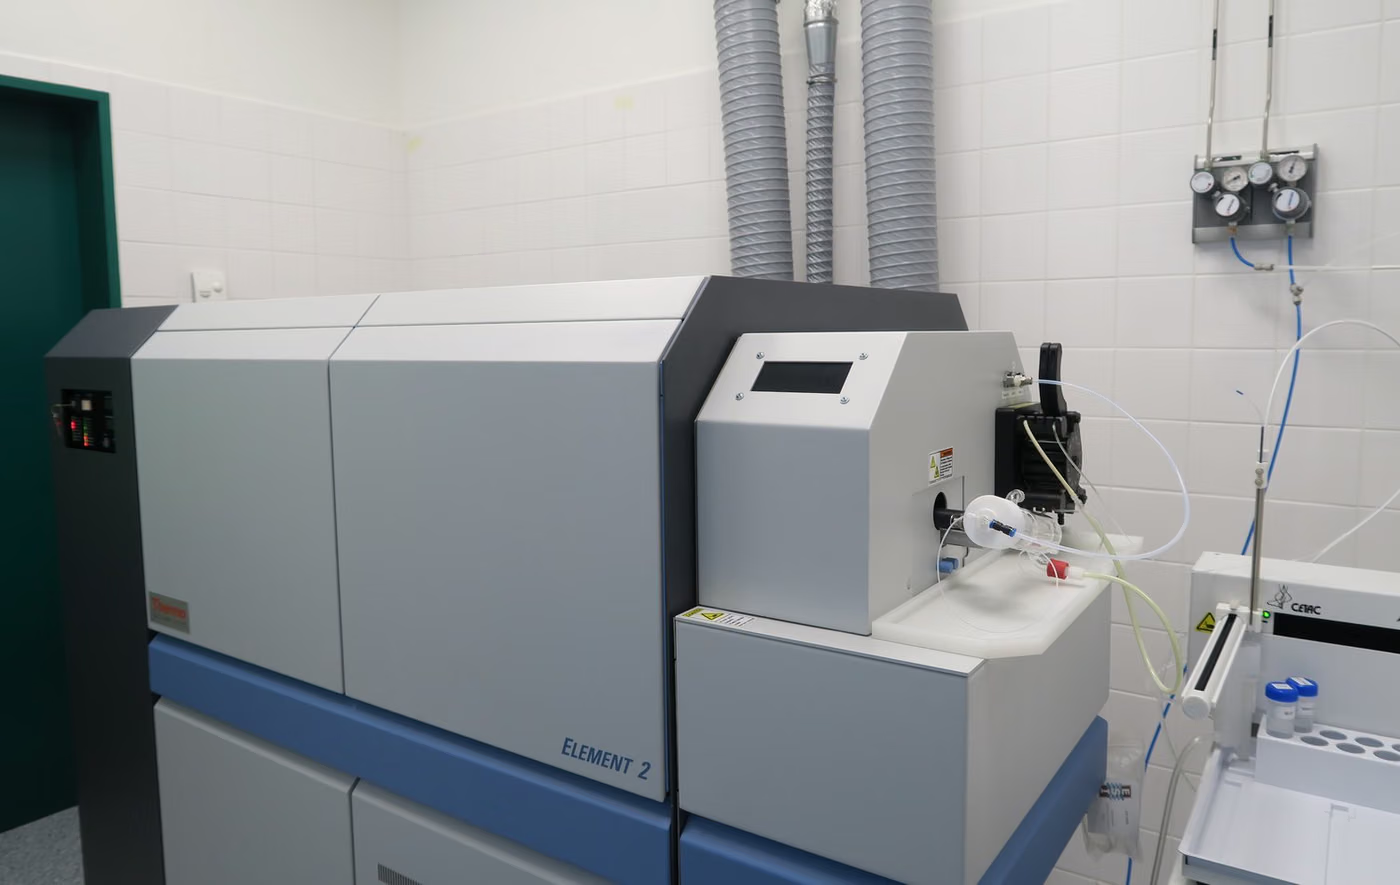
- ICP-MS
- Sistemas de extracción y acondicionamiento.
- Equipo de concentración de muestras.
Requisitos de muestra para Extractables & Leachables
- Muestras de material de embalaje o contacto.
- Probetas rellenas con producto real para el estudio de lixiviados.
- Se debe proporcionar la composición del material y la información del proveedor.
- Se deben proporcionar las condiciones de almacenamiento y la vida útil.
Duración de Extractables & Leachables
El estudio de extraíbles se puede completar en unas pocas semanas. El estudio de lixiviables está ligado al programa de estabilidad y abarca toda la vida útil del producto.
Procedimiento de Extractables & Leachables
- 1Se evalúan la composición del material y las condiciones de contacto.
- 2Se determinan las condiciones de extracción y los disolventes.
- 3Se aplica extracción exagerada.
- 4La detección no dirigida se realiza mediante GC-MS, LC-HRMS e ICP-MS.
- 5Las sustancias detectadas se identifican y cuantifican.
- 6El estudio de lixiviados se realiza con el producto real a lo largo de su vida útil.
Criterios de aceptación de Extractables & Leachables
El criterio de aceptación es que las sustancias detectadas se mantengan por debajo de los niveles de exposición seguros establecidos por la evaluación toxicológica. No existe un límite numérico fijo: el umbral se calcula en función de la vía de administración del producto, la dosis diaria y la duración del tratamiento.
Evaluación de resultados
Los resultados de extraíbles no sustituyen a los resultados de lixiviables: una sustancia que aparece en condiciones exageradas puede que nunca se lixivie en el producto real o, por el contrario, los componentes de la formulación pueden aumentar la lixiviación. Los picos no identificados son un elemento de riesgo separado y se tratan con el peor de los casos en la evaluación toxicológica.
Informe de Extractables & Leachables
- Identificación de materiales y productos, condiciones de contacto.
- Condiciones de extracción y disolventes.
- Métodos de detección y umbrales de detección.
- Sustancias detectadas, su confianza en la identificación y cantidades.
- Evaluación toxicológica y margen de seguridad.
Acreditación
EUROLAB posee una acreditación reconocida internacionalmente obtenida de organismos de acreditación que forman parte de los acuerdos de reconocimiento multilateral de IAF e ILAC, según ISO/IEC 17025 para pruebas de laboratorio, ISO/IEC 17020 para inspección y vigilancia, e ISO/IEC 17021-1 e ISO/IEC 17065 para certificación de sistemas y productos. Esta cadena garantiza que los informes y certificados emitidos sean aceptados en todo el mundo.
La posibilidad de ofrecer esta prueba dentro del alcance acreditado depende de su producto y del estándar aplicado; Dado que la acreditación se basa en métodos, el alcance se confirma por escrito en la etapa de cotización.
Alcance y autorizacionesRegulaciones Relacionadas
- Directiva 2001/83/CE sobre medicamentos de uso humano
- (UE) Reglamento sobre dispositivos médicos 2017/745
- Guía GMP (EudraLex Volumen 4)
Análisis farmacéutico — ¿Qué abarca este campo de ensayo?
La siguiente sección describe el campo al que pertenece el ensayo Extractables & Leachables; las condiciones y criterios de aceptación de este ensayo en particular figuran en las secciones anteriores. El alcance específico de su producto se confirma por escrito en la etapa de cotización.
El análisis farmacéutico determina la identidad, la pureza, la cantidad y el comportamiento del principio activo del medicamento y del producto final. Lo que distingue a esta disciplina de las demás es que los métodos están definidos en gran medida en las farmacopeas: tanto la Farmacopea Europea (Ph. Eur.) como la Farmacopea de los Estados Unidos (USP) establecen conjuntamente tanto el método como el marco de aceptación.
El carácter vinculante del método de la farmacopea determina la forma de trabajar en este ámbito. Mientras que en otros sectores el laboratorio puede elegir un método adecuado, aquí es obligatorio seguir el método descrito en la monografía; si se va a utilizar un método alternativo, es necesario demostrar su equivalencia. Esto garantiza que los resultados sean comparables en todo el mundo.
Los análisis se llevan a cabo en varios grupos. La identificación y la determinación cuantitativa (HPLC, UV, titulación) indican qué es el producto y qué cantidad de principio activo contiene. El perfil de impurezas y los residuos de disolventes detectan compuestos no deseados procedentes del proceso de fabricación. Las impurezas elementales abordan los metales procedentes de catalizadores y equipos. El comportamiento de disolución y dispersión es el indicador in vitro más importante en relación con el comportamiento de liberación del medicamento en el organismo.
El ENSAYO DE DISOLUCIÓN es una de las mediciones más importantes en este ámbito. No basta con que un comprimido contenga la cantidad adecuada de principio activo; es necesario que dicho principio activo se disuelva a la velocidad adecuada. El perfil de disolución se utiliza para evaluar el efecto de los cambios en la formulación sobre la biodisponibilidad y ocupa un lugar fundamental en la autorización de comercialización de los medicamentos genéricos.
La VALIDACIÓN DEL MÉTODO es un paso obligatorio en esta familia. Si se utiliza un método de la farmacopea, se comprueba que dicho método funciona correctamente en las condiciones de ese laboratorio. Si se ha desarrollado un método propio, se valida mediante parámetros como la linealidad, la precisión, la exactitud, la selectividad, los límites de detección y de determinación, y la robustez. Los resultados obtenidos con un método no validado no pueden utilizarse en el expediente de autorización.
Los ensayos de estabilidad determinan la vida útil y constituyen el proceso más prolongado en este ámbito. El producto se mantiene en las condiciones de temperatura y humedad especificadas, se analiza a intervalos determinados y los resultados sirven de base para establecer la vida útil y las condiciones de conservación declaradas. Las condiciones aceleradas proporcionan información preliminar, pero los datos en tiempo real son fundamentales.
La parte microbiológica constituye un ámbito independiente: recuento de la carga microbiana, búsqueda de microorganismos específicos, ensayo de esterilidad en productos estériles y ensayo de endotoxinas bacterianas. En el caso de los productos estériles, también se tienen en cuenta la integridad del envase y la validación de la esterilización.
La integridad de los datos se ha convertido en el centro de las inspecciones en los últimos años. No basta con que el resultado sea correcto; los datos brutos deben ser trazables, inalterables y auditables. La validación de los sistemas de registro electrónico se ha convertido, por tanto, en una parte inseparable del análisis.
Grupos de métodos en este campo
Identidad y valoración
HPLC, UPLC, espectrofotometría UV-Vis, valoración, confirmación de identidad por FTIR.
Impurezas y residuos
Impurezas relacionadas, productos de degradación, disolventes residuales (GC-headspace), cribado de nitrosaminas.
Impurezas elementales
Determinación de impurezas elementales por ICP-MS e ICP-OES y evaluación de riesgo asociada.
Fisicoquímico
Disolución y desintegración, dureza, friabilidad, uniformidad de unidades de dosificación, contenido de agua (Karl Fischer), tamaño de partícula.
Microbiológico
Recuento microbiano, microorganismos especificados, esterilidad, endotoxina bacteriana, eficacia del conservante.
Estabilidad
Estudios de estabilidad en tiempo real y acelerada; fotoestabilidad y estabilidad en uso.
Confusiones frecuentes en este campo
- El método farmacopeico es vinculante; un método alternativo solo puede usarse demostrando su equivalencia.
- Un resultado producido sin validación del método no puede usarse en un expediente de registro.
- La estabilidad acelerada no sustituye a los datos en tiempo real; la vida útil se respalda con resultados en tiempo real.
- El perfil de disolución es sensible al tipo de aparato, la velocidad de agitación y el medio; las condiciones deben estar completas en el informe.
- Una deficiencia en la integridad de los datos genera una no conformidad en una inspección, incluso si el resultado es correcto.
- Un cambio de formulación o proveedor requiere comparación analítica y, si es necesario, un nuevo estudio de estabilidad.
Qué decisiones respaldan estos resultados
- El expediente de registro y la liberación de lotes
- Determinación de la vida útil y las condiciones de almacenamiento
- Transferencia de método y validación de método
- Control de aceptación de materias primas entrantes de proveedores
- Evaluación del efecto de un cambio de formulación en la bioequivalencia
Pruebas relacionadas
Preguntas frecuentes sobre Extractables & Leachables
¿Es suficiente el informe E&L del proveedor?
Puede ser un punto de partida para datos extraíbles, pero no es suficiente. El riesgo de lixiviados depende de la formulación y las condiciones de almacenamiento, por lo que la evaluación debe realizarse con su producto.
¿Qué sucede si se encuentra un pico no identificado?
Se evalúa con el peor de los casos: la sustancia desconocida se compara con el umbral toxicológico más estricto. Si supera el umbral, se requiere un estudio de elucidación de la estructura, que es una tarea separada y larga.