
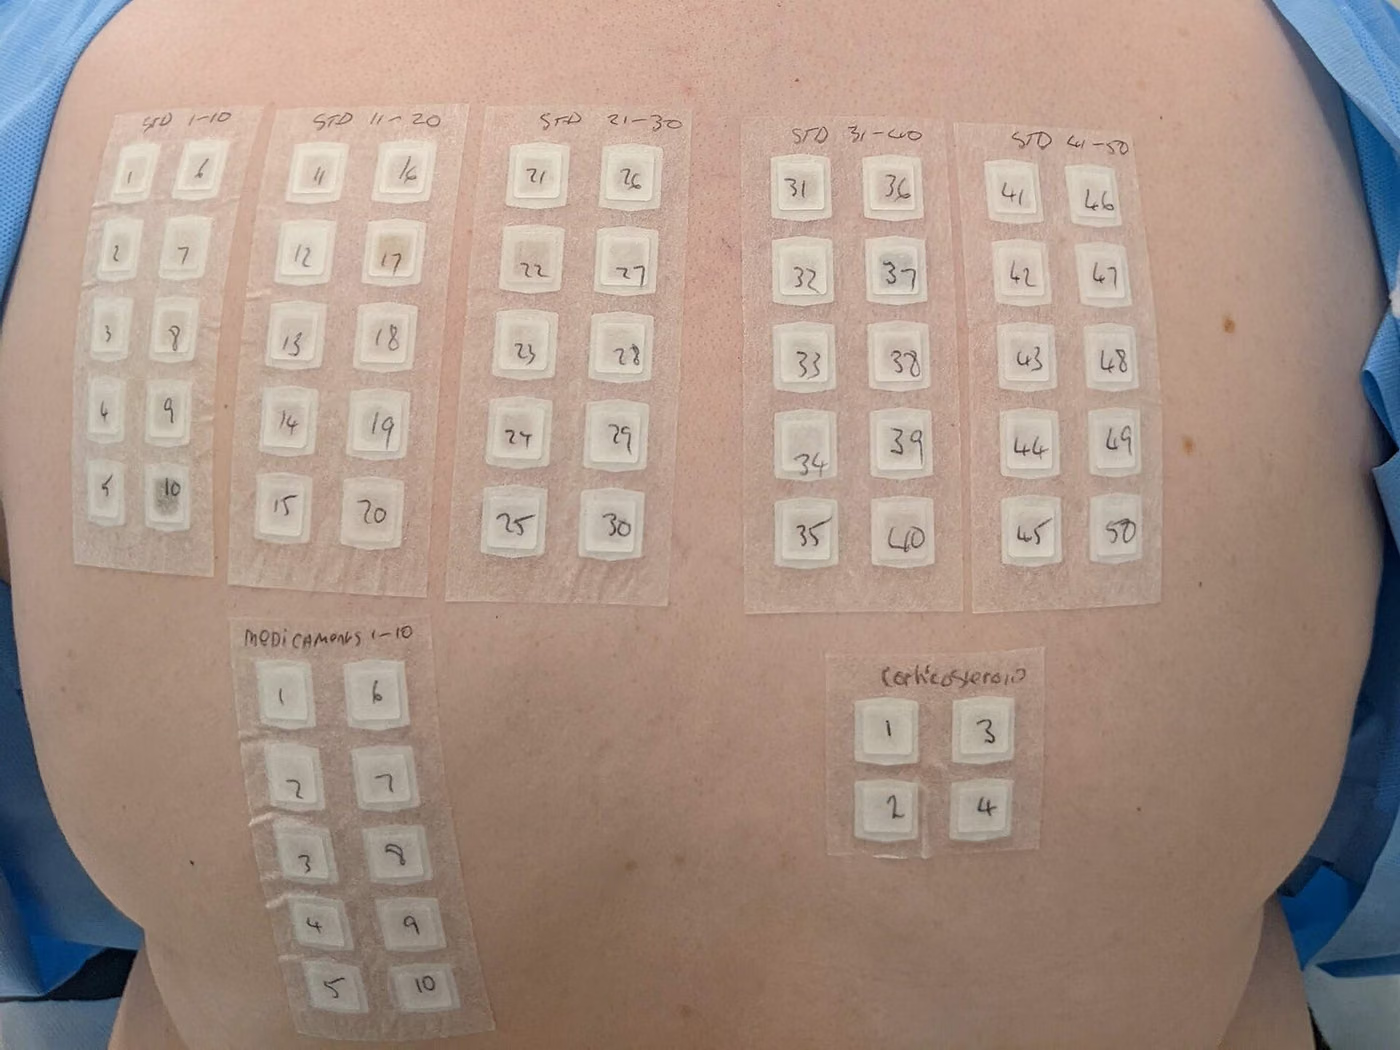
Was ist Sensibilisierung — ISO 10993-10?
Bei der Sensibilisierungsbeurteilung wird untersucht, ob aus dem Gerät freigesetzte Stoffe das Immunsystem sensibilisieren, also bei wiederholtem Kontakt eine allergische Reaktion hervorrufen können. Der Effekt tritt nicht beim ersten Kontakt auf, sondern bei erneuter Exposition nach einer Sensibilisierung. Der Test ist daher zweistufig.
Zweck von Sensibilisierung — ISO 10993-10
Der Zweck besteht darin, das Risiko einer Überempfindlichkeit vom verzögerten Typ bei Patienten oder Benutzern zu bestimmen, die mit dem Gerät in Kontakt kommen. Nickel, Latexproteine und bestimmte Beschleuniger sind bekannte Risikoquellen.
Bei welchen Produkten wird Sensibilisierung — ISO 10993-10 angewendet?
- Geräte, die mit Haut und Schleimhäuten in Berührung kommen
- Handschuhe und Barriereprodukte
- Wundauflagen und Klebeprodukte
- Implantate und Metalllegierungen
- Dentalmaterialien
In welchen Branchen wird Sensibilisierung — ISO 10993-10 eingesetzt?
Normen zu Sensibilisierung — ISO 10993-10
- ISO 10993-10Beurteilung der Hautempfindlichkeit prüfen
Prüfbedingungen für Sensibilisierung — ISO 10993-10
- Ansatz
- Vorhandene Daten und chemische Charakterisierung zuerst; bei Bedarf testen
- Stufen
- Sensibilisierung (Induktion) gefolgt von erneuter Exposition (Challenge)
- Extraktion
- Polare und unpolare Extrakte gemäß ISO 10993-12
- Alternative Methoden
- Zuerst werden tierversuchsfreie Methoden wie OECD 442C/D/E bewertet
Prüfgerät für Sensibilisierung — ISO 10993-10
- Aufbau der Extraktion und Probenvorbereitung
- In-vitro-Sensibilisierungstestsysteme (Zelllinien, Plattenlesegerät)
- Ausrüstung zur analytischen chemischen Charakterisierung
- Kontrollierte Umgebung und Aufzeichnungssysteme
Probenanforderungen für Sensibilisierung — ISO 10993-10
- Die Probe muss im Endzustand angeliefert werden, der alle Serienprozesse (einschließlich Sterilisation) durchlaufen hat.
- Es müssen die Oberfläche und die Masse des Geräts im Patientenkontakt angegeben werden.
- Materialzusammensetzung, Herstellungshilfsmittel und ggf. Beschichtungsinformationen müssen weitergegeben werden.
- Aus der Oberfläche errechnet sich die zur Extraktion benötigte Probenmenge; Dies muss vor dem Versand bestätigt werden.
- Bei sterilen Produkten muss die Verpackungsintegrität gewahrt bleiben.
Dauer von Sensibilisierung — ISO 10993-10
Da zwischen der Einführungs- und der Herausforderungsphase eine Ruhezeit liegt, erstreckt sich die Beurteilung über mehrere Wochen. Die Dauer verkürzt sich deutlich, wenn der Endpunkt durch chemische Charakterisierung geschlossen werden kann.
Ablauf von Sensibilisierung — ISO 10993-10
- 1Die Materialzusammensetzung des Geräts und vorhandene Biokompatibilitätsdaten werden überprüft.
- 2Das Vorhandensein sensibilisierender Stoffe wird durch chemische Charakterisierung untersucht.
- 3Kann der Endpunkt nicht mit Daten geschlossen werden, wird eine geeignete Testmethode ausgewählt.
- 4Extrakte werden gemäß ISO 10993-12 erstellt.
- 5Die Induktionsstufe wird angewendet.
- 6Die Wiederbelichtungsphase wird nach der Ruhezeit angewendet.
- 7Die Antworten werden durch Vergleich mit den Kontrollen bewertet.
Annahmekriterien für Sensibilisierung — ISO 10993-10
Das Akzeptanzkriterium wird entsprechend der Kontaktart des Geräts (Oberfläche, externe Kommunikation, Implantat), der Kontaktdauer und dem Verwendungszweck aus dem entsprechenden Abschnitt der Norm ausgewählt. Die Bewertung basiert nicht auf einem einzelnen Testergebnis, sondern auf dem gemäß ISO 10993-1 durchgeführten biologischen Bewertungsplan. Auf dieser Seite gibt es daher kein festes Limit.
Auswertung der Ergebnisse
Das Ergebnis wird danach beurteilt, ob sich die Reaktion in der Phase der erneuten Exposition deutlich von der der Kontrollgruppe unterscheidet. Bei positivem Ergebnis wird die verantwortliche Komponente untersucht; Eine Rezepturänderung erfordert in der Regel eine Wiederholung des Tests.
Prüfbericht zu Sensibilisierung — ISO 10993-10
- Geräteidentifikation, Modell und Chargennummer, falls vorhanden
- Art des Gerätekontakts, Dauer und Verwendungszweck
- Norm und Abschnitt angewendet
- Extraktions- oder Probenvorbereitungsbedingungen
- Verwendete Zelllinie, Testsystem oder Testanlage
- Kontrollen und ihre Ergebnisse
- Beobachtungen, Messergebnisse und Bewertung
- Eine Aussage, dass das Ergebnis nur für die zum Test eingereichte Probe gilt
Akkreditierung
EUROLAB verfügt über eine international anerkannte Akkreditierung, die von Akkreditierungsstellen erhalten wurde, die Vertragspartei der multilateralen Anerkennungsvereinbarungen IAF und ILAC sind, gemäß ISO/IEC 17025 für Labortests, ISO/IEC 17020 für Inspektion und Überwachung sowie ISO/IEC 17021-1 und ISO/IEC 17065 für System- und Produktzertifizierung. Diese Kette stellt sicher, dass die ausgestellten Berichte und Zertifikate weltweit akzeptiert werden.
Ob dieser Test im akkreditierten Rahmen angeboten werden kann, hängt von Ihrem Produkt und der angewandten Norm ab; Da die Akkreditierung methodenbasiert erfolgt, wird der Umfang bereits im Angebotsstadium schriftlich bestätigt.
Geltungsbereich und BerechtigungenVerwandte Vorschriften
- EU-Medizinprodukteverordnung 2017/745 (MDR)
- Verordnung über Medizinprodukte (Türkiye)
- ISO 14971 (Risikomanagement für Medizinprodukte)
- ISO 13485 (Medizinprodukte — Qualitätsmanagementsystem)
Medikal Cihaz Testleri — Was umfasst dieser Prüfbereich?
Der folgende Abschnitt beschreibt das Gebiet, zu dem der Test Sensibilisierung gehört; die Bedingungen und Abnahmekriterien dieses konkreten Tests stehen in den obigen Abschnitten. Der für Ihr Produkt spezifische Umfang wird schriftlich im Angebotsstadium festgelegt.
Medizinprodukteprüfungen zeigen, dass ein Gerät für Patient und Anwender sicher ist und seine beabsichtigte Leistung beibehält. In diesem Bereich bedeutet Sicherheit nicht nur, Schaden zu vermeiden; auch das Versagen der erwarteten Funktion wird als Risiko behandelt. Ein Monitor, der einen Alarm verpasst, oder eine Pumpe, die die falsche Dosis abgibt, ist unmittelbar ein Patientensicherheitsereignis.
Im Zentrum des Fachgebiets steht das RISIKOMANAGEMENT, und das unterscheidet den Medizinbereich von anderen Sektoren. Der nach ISO 14971 durchgeführte Risikomanagementprozess legt auch fest, welche Prüfungen erforderlich sind. Die Prüfliste wird nicht aus einer Normentabelle kopiert; sie wird aus dem Verwendungszweck des Geräts, der Art und Dauer des Patientenkontakts, der Nutzungsumgebung und dem vorhersehbaren Fehlgebrauch abgeleitet und begründet.
Die Bewertung besteht aus mehreren getrennten Arbeitsbereichen, jeder mit eigenem Normensatz. Die Biokompatibilität folgt der ISO-10993-Reihe, die elektrische Gerätesicherheit der IEC-60601-Reihe, die Sterilisation ISO 11135/11137/17665, die Verpackung ISO 11607, die Software IEC 62304 und die Gebrauchstauglichkeit IEC 62366. Das Qualitätsmanagementsystem (ISO 13485) bildet den verbindenden Rahmen.
Welche Prüfungen erforderlich sind, bestimmt sich nach der KLASSE des Geräts und seiner ART DES KÖRPERKONTAKTS. Ein Produkt mit kurzem Hautkontakt und ein in den Blutkreislauf eindringendes Implantat durchlaufen nicht denselben Prüfumfang; der Umfang wird durch einen nach ISO 10993-1 erstellten biologischen Bewertungsplan festgelegt. Dieser Plan begründet schriftlich, welche Endpunkte erforderlich sind und warum andere nicht.
Verpackung und Sterilisation werden in diesem Bereich ebenso ernst genommen wie das Gerät selbst. Bei einem sterilen Gerät ist die Verpackung kein Transportbehälter, sondern die Barriere, die die Sterilität aufrechterhält; wird die Barriere durchbrochen, ist das Gerät nicht mehr steril. Verpackungsprozesse werden daher validiert, und die Haltbarkeit wird durch Echtzeit-Alterungsdaten gestützt.
Bei Geräten mit Software verlagert sich die Bewertung von der Prüfung hin zur PROZESS-Sicherung. IEC 62304 legt fest, welche Entwicklungs- und Verifizierungsschritte je nach Sicherheitsklasse der Software befolgt werden müssen; der Nachweis ist die Rückverfolgbarkeit des Entwicklungsprozesses. Nicht das Testen der Software macht sie sicher, sondern die Prozessdokumentation.
Die klinische Seite ist eine eigene Säule der technischen Dokumentation. Prüfberichte zeigen, dass das Gerät technisch sicher ist; die klinische Bewertung belegt, dass das Gerät den beabsichtigten klinischen Nutzen erbringt und das Nutzen-Risiko-Verhältnis akzeptabel ist. Keines ersetzt das andere.
Methodengruppen in diesem Bereich
Biokompatibilität
Zytotoxizität, Reizung, Hautsensibilisierung, systemische Toxizität, Hämokompatibilität, Genotoxizität und lokale Effekte nach Implantation. Die erforderlichen Endpunkte werden durch den ISO-10993-1-Plan festgelegt.
Sicherheit elektrischer Geräte
IEC 60601-1 grundlegende Sicherheit und wesentliche Leistungsmerkmale; EMV-, Alarm-, Gebrauchstauglichkeits- und Umgebungsanforderungen über die Nebennormen.
Sterilisationsvalidierung
Validierung von Sterilisationsprozessen durch Ethylenoxid, Bestrahlung oder feuchte Hitze; Bioburden- und Sterilitätssicherheitsniveau-Studien.
Verpackung
Integrität des sterilen Barrieresystems, Siegelfestigkeit, Vertriebssimulation und Haltbarkeitsstudien.
Mikrobiologische Prüfungen
Bioburden-Bestimmung, Sterilitätsprüfung, bakterielles Endotoxin und, falls erforderlich, Trägervalidierungsstudien.
Software und Gebrauchstauglichkeit
IEC-62304-Lebenszyklusnachweise und auf Bedienfehler fokussierte Bewertung gemäß IEC 62366.
Häufig verwechselt in diesem Bereich
- Zytotoxizität allein ist kein Beweis für Biokompatibilität; Der erforderliche Satz an Endpunkten wird gemäß ISO 10993-1 ermittelt und begründet.
- Ein ISO-13485-Zertifikat verleiht keine CE-Kennzeichnung; die Klassifizierung nach MDR, die technische Dokumentation und das Verfahren der Benannten Stelle laufen gesondert.
- Die beschleunigte Alterung ersetzt nicht die Echtzeitalterung; Eine Haltbarkeitsaussage wird durch Echtzeitdaten gestützt.
- Ein Materialwechsel (Lieferant, Pigment, Sterilisationsmethode) kann eine Wiederholung der biologischen Beurteilung erfordern; er ist keine stille Änderung.
- Eine Bewertung ohne die Neben- und Sondernormen zu IEC 60601-1 ist unvollständig; welche -1-x- und -2-x-Normen angewendet wurden, muss im Bericht erscheinen.
- In-vitro-Diagnostika fallen unter die IVDR und nicht die MDR, und Laborgeräte liegen oft im Bereich der IEC 61010-1.
Welche Entscheidungen diese Ergebnisse unterstützen
- MDR/IVDR-Technische Dokumentation und Bewertung durch die Benannte Stelle
- Abschluss des Plans zur biologischen Beurteilung
- Sterilisations- und Verpackungsvalidierung
- Bestimmung von Haltbarkeit und Lagerbedingungen
- Festlegung des Umfangs der Neubewertung nach einer Konstruktionsänderung
Verwandte Tests
Häufige Fragen zu Sensibilisierung — ISO 10993-10
Kann dieser Test ohne den Einsatz von Tieren durchgeführt werden?
Die MDR und ISO 10993-1 sehen Tierversuche als letzten Ausweg vor. Zuerst werden die chemische Charakterisierung und die In-vitro-Methoden der OECD bewertet, obwohl es möglicherweise nicht für jedes Gerät möglich ist, den Endpunkt damit zu schließen.
Wie unterscheidet es sich von einer Reizung?
Reizung ist eine direkte, lokale Gewebeschädigung, die beim ersten Kontakt entsteht. Die Sensibilisierung ist immunvermittelt und tritt nur bei erneuter Exposition bei einer bereits sensibilisierten Person auf.