
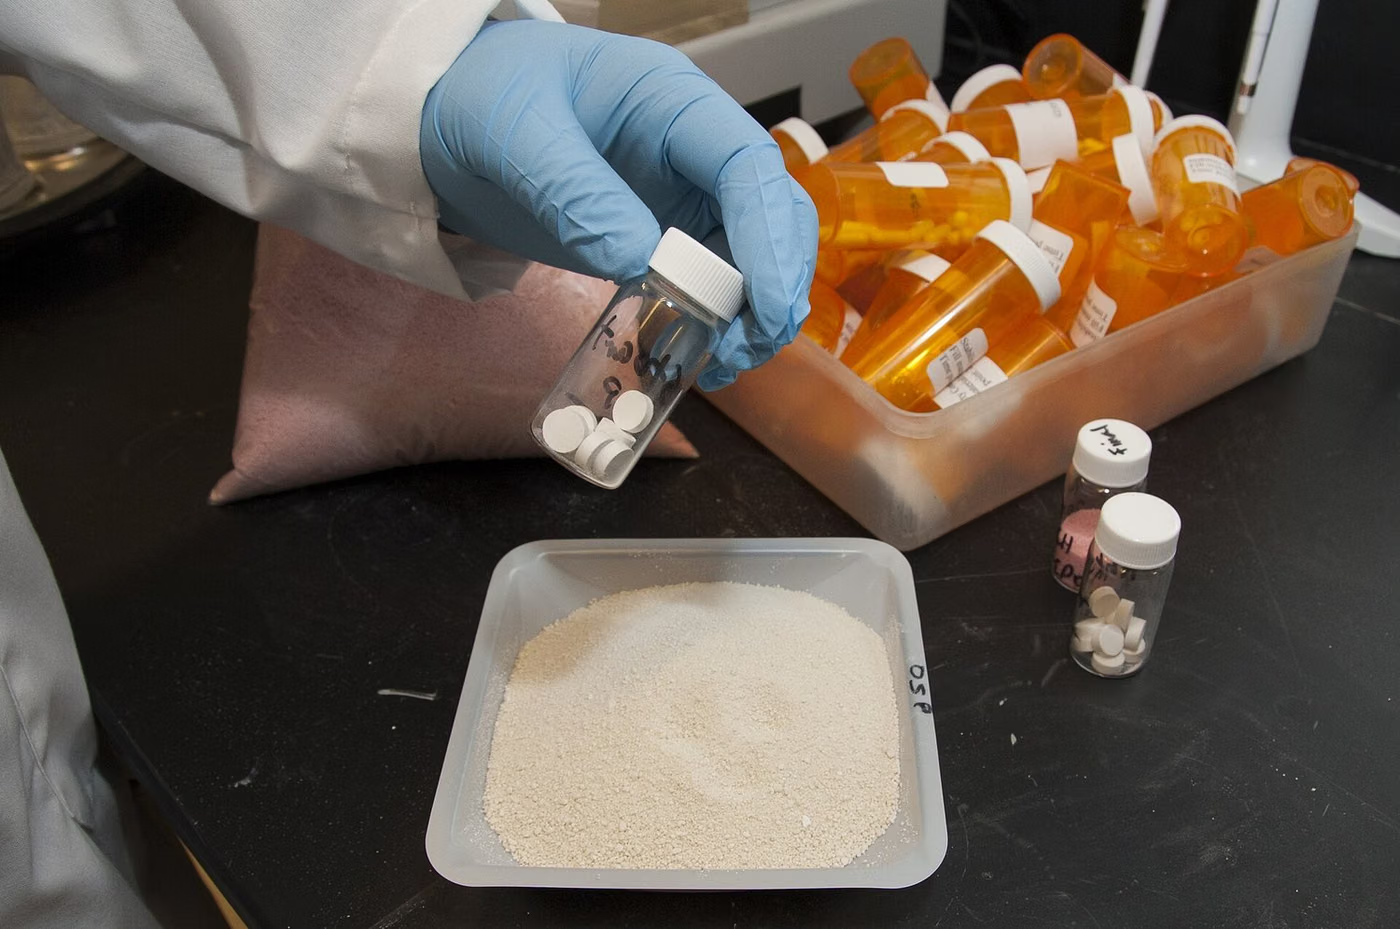
Method Validation是什麼?
分析方法驗證是一種方法適合其預期用途的實驗證明。 ICH Q2(R2) 定義了要評估的性能特徵:特異性、線性和範圍、準確度、精密度(重複性和中間精密度)、檢測和定量限以及穩健性。
Method Validation的目的
目的是表明所產生的分析數據是可靠的。行銷授權檔案或 GMP 不接受未經驗證的方法所產生的結果。
Method Validation適用於哪些產品?
- 含量測定和雜質方法
- 溶離度測試方法
- 清潔驗證方法
- 微生物學方法
- 生物分析方法
Method Validation應用於哪些行業?
與Method Validation相關的標準
- ICH Q2(R2)(分析程序驗證)
- ICH Q14(分析程序開發)
- 歐洲博士。 5.21(化學計量方法)及相關通則
- USP <1225>(藥典程序驗證)
- USP <1226>(藥典程序驗證)
Method Validation的測試條件
- 方法類型
- 雜質的鑑別、含量測定、限度測試或雜質定量測試;所需參數相應變化
- 驗收標準
- 驗證協定中預定義
- 強制降解
- 穩定性指示方法需要作為特異性證據
Method Validation的測試設備
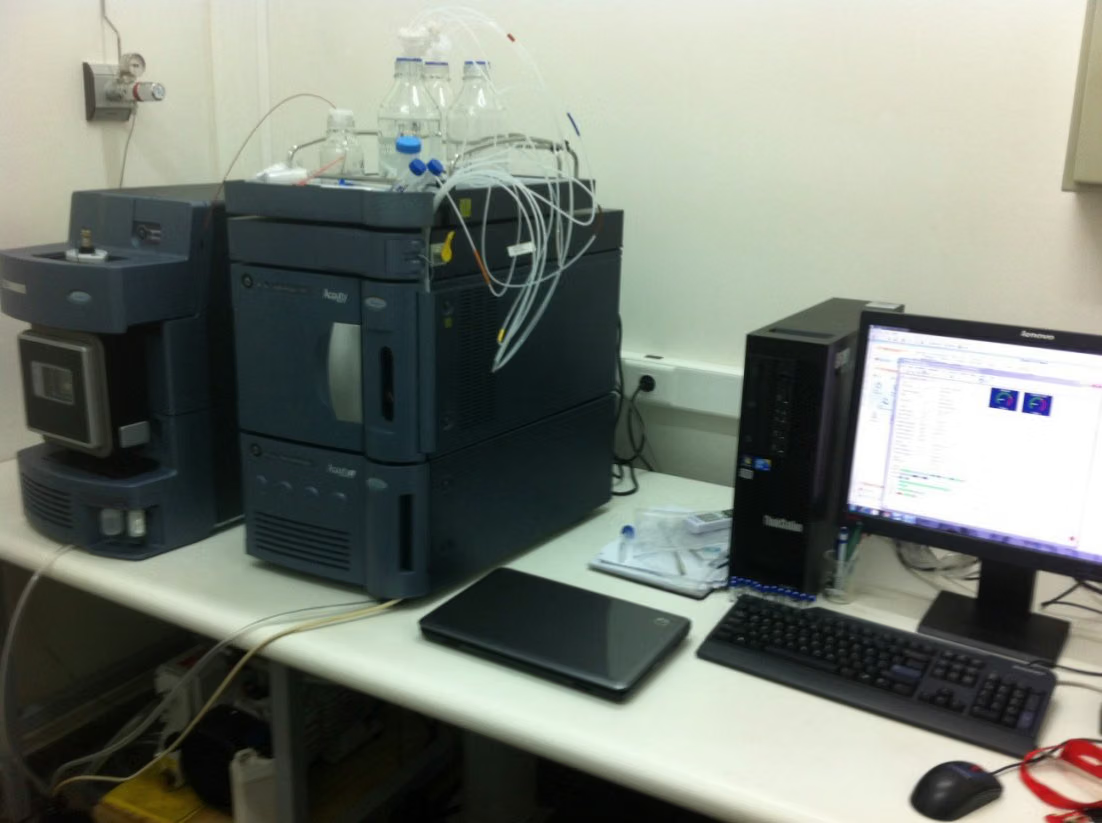
- HPLC/UPLC/GC系統
- 分光光度計
- 參考標準品和雜質標準品
- 統計評估軟體
Method Validation的樣品要求
- 活性物質、產品和安慰劑樣本
- 已知雜質標準
- 強制降解標本
- 必須提供方法草案和預期用途描述
Method Validation的測試時程
由於參數數量和重複要求,完整的驗證研究需要數週時間。藥典方法的驗證時間較短。
Method Validation的測試程序
- 1定義了該方法的預期用途和類型。
- 2準備好驗證方案和驗收標準。
- 3進行特異性研究;如果需要,可以應用強制降解。
- 4進行了線性和範圍研究。
- 5進行準確性(回收率)和精密度研究。
- 6評估檢測/定量極限和穩健性;報告已準備就緒。
Method Validation的允收準則
驗收標準在研究之前的驗證方案中定義,並根據方法的預期用途設定。 ICH Q2(R2) 定義了要評估哪些參數;該組織根據自己的理由設定了數字接受閾值。
結果評估
驗證表明該方法適合定義的用途,而不是它在每種條件下都有效。如果該方法要用於不同的基質或不同的濃度範圍,則需要重新評估。對於藥典方法,驗證可能就足夠了,而不是完全驗證。
Method Validation測試報告
- 方法描述和預期用途
- 驗證協議和驗收標準
- 每個參數的原始數據和統計評估
- 結果與標準的比較
- 結論及方法的有效性範圍
認證
EUROLAB 擁有 IAF 和 ILAC 多邊認可安排締約方認證機構獲得的國際認可認證,根據 ISO/IEC 17025 實驗室測試、ISO/IEC 17020 檢查和監督以及 ISO/IEC 17021-1 和 ISO/IEC 17065 系統和產品認證。該鏈條確保所發布的報告和證書在全球範圍內得到接受。
是否可以在認可範圍內提供此測試取決於您的產品和所採用的標準;由於認證是基於方法的,因此範圍在報價階段以書面形式確認。
範圍和授權相關規定
- 2001/83/EC 人用醫藥產品指令
- GMP 指南(EudraLex 第 4 卷)
藥物分析 — 此測試領域涵蓋哪些內容?
以下段落說明 Method Validation 測試所屬的領域;此測試本身的條件與允收標準列於上方各節。您產品專屬的範圍將在報價階段以書面確認。
药学分析用以确定药品活性成分及成品的成分、纯度、含量及其特性。此领域与其他领域的区别在于,相关方法大多载於药典中:《欧洲药典》(Ph. Eur.)与《美国药典》(USP)均同时提供分析方法及接受标准。
药典方法的约束力决定了该领域的工作模式。虽然其他产业的实验室可以选择合适的方法,但在此领域中,专论中所载明的方法才是依归;若要采用替代方法,则必须证明其等效性。这确保了结果在全球范围内具有可比性。
分析工作分为几个组别进行。鉴别与含量测定(HPLC、UV、滴定)可显示产品的成分及其所含有效成分的量。杂质图谱与残留溶剂分析,旨在检测生产过程中产生的非预期化合物。元素杂质分析,针对源自催化剂及设备的金属进行处理。溶解与分散行为,是反映药物在体内释放行为最重要的体外指标。
溶解度试验是该领域中最关键的测量项目之一。一片药锭仅含有正确剂量的有效成分是不够的;该成分还必须以适当的速率溶解。溶解曲线可用於评估配方变更对生体可用率的影响,并在通用药品的许可审查中占据核心地位。
方法验证是此系列中不可或缺的一环。若采用药典方法,则须确认该方法在该实验室的条件下能正常运作。若开发自有方法,则须依据线性度、精密度、准确度、选择性、检测限与定量限、稳健性等参数进行验证。以未经验证的方法所产生的结果,不得用於许可申请文件中。
稳定性研究决定产品保质期,也是该领域中耗时最长的作业。产品会在指定的温度和湿度条件下静置,并於特定间隔进行分析,其结果将作为保质期及储存条件声明的依据。加速条件可提供初步资讯,但即时数据才是关键所在。
微生物学方面则是一项独立的环节:包括微生物总数计数、特定微生物的检测、无菌产品的无菌试验,以及细菌内毒素试验。针对无菌产品,还须进行包装完整性检测与灭菌验证。
数据完整性近年来已成为检查的核心。结果正确还不够;原始数据必须可追溯、不可篡改且可审计。因此,电子记录系统的验证已成为分析工作不可分割的一部分。
此領域的方法群組
鉴别与含量测定
HPLC、UPLC、紫外-可见分光光度法、滴定法,FTIR鉴别确认。
杂质与残留物
相关杂质、降解产物、残留溶剂(顶空GC)、亚硝胺筛查。
元素杂质
通过ICP-MS及ICP-OES测定元素杂质并进行相应风险评估。
理化
溶出与崩解、硬度、脆碎度、剂量单位均匀度、水分含量(卡尔费休法)、粒度。
微生物学
微生物计数、特定微生物、无菌检查、细菌内毒素、防腐剂效力。
稳定性
实时及加速稳定性研究;光稳定性及使用中稳定性。
此領域常見混淆之處
- 药典方法具有约束力;替代方法只有在证明其等效性后方可使用。
- 未经方法验证得出的结果不能用于注册申报档案。
- 加速稳定性不能替代实时数据;保质期须以实时结果为支撑。
- 溶出曲线对仪器类型、搅拌速度及介质敏感;报告中须完整记录相关条件。
- 即使结果正确,数据完整性方面的缺陷仍会在检查中导致不合规。
- 配方或供应商变更须进行分析比对,必要时须开展新的稳定性研究。
這些結果支持哪些決策
- 注册档案及批次放行
- 确定保质期及储存条件
- 方法转移及方法验证
- 供应商来料原料验收控制
- 评估配方变更对生物等效性的影响
相關測試
關於Method Validation的常見問題
藥典方法是否需要驗證?
通常不需要全面驗證,但驗證是:必須證明該方法適用於您實驗室中的樣本。 USP <1226> 定義了這種方法。
如果我們改變方法,是否必須重新驗證?
這取決於變更的範圍。對於較小的變化,重新評估受影響的參數可能就足夠了;改變分離原理的變化需要充分驗證。