
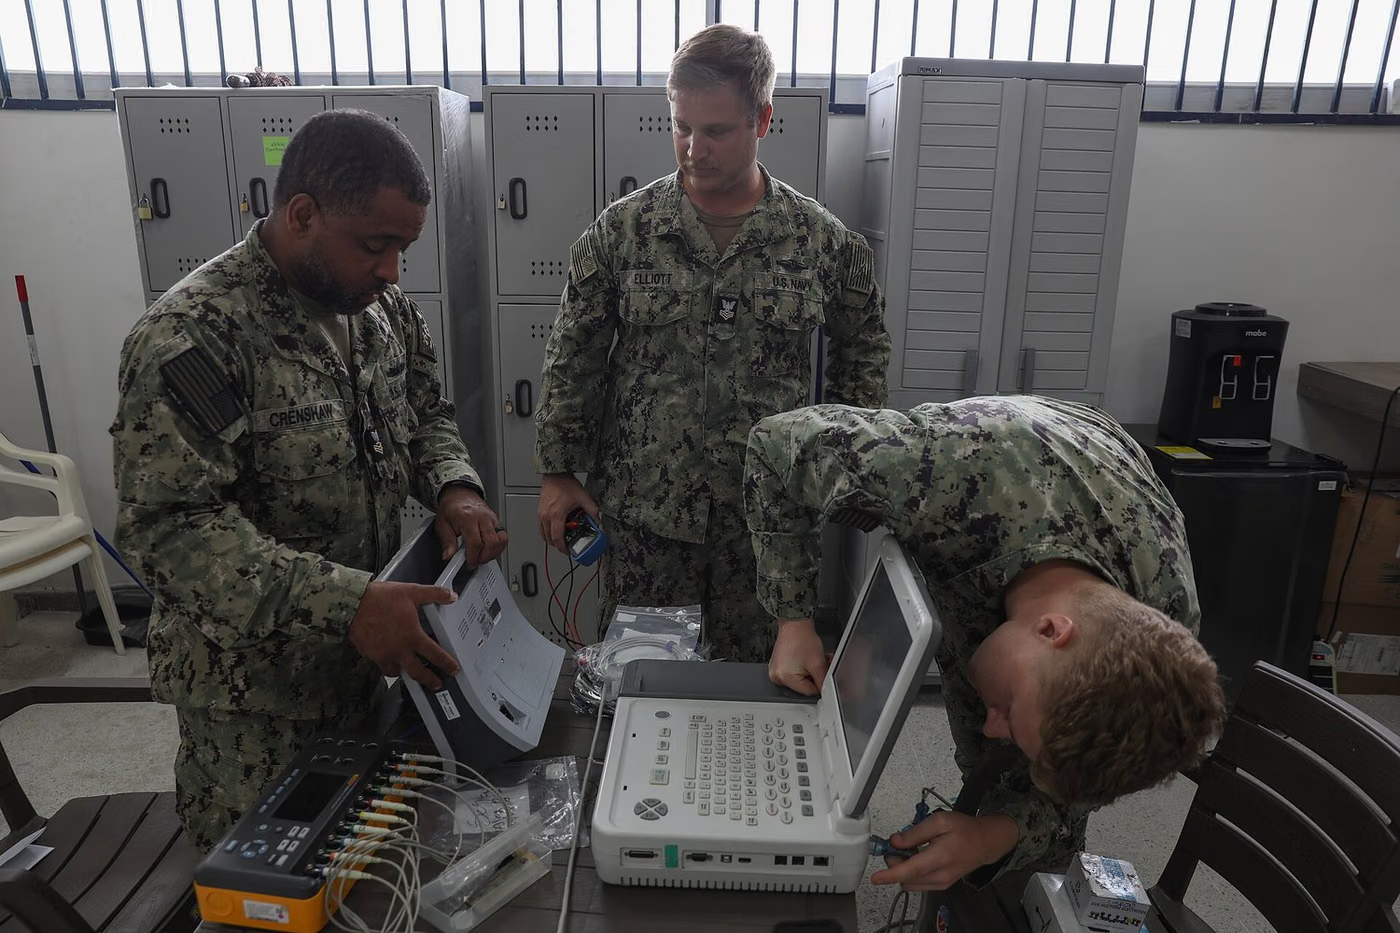
¿Qué es Electrical Safety IEC 60601?
La prueba IEC 60601-1 verifica que los equipos electromédicos cumplen con los requisitos de seguridad eléctrica, mecánica y térmica para el paciente y el usuario. Lo que lo diferencia de los estándares generales de seguridad eléctrica es que, suponiendo que el paciente pueda estar conectado al dispositivo inconsciente e indefenso, introduce límites de corriente de fuga mucho más estrictos y el concepto de dos medios de protección separados (MOOP/MOPP).
Objetivo de Electrical Safety IEC 60601
El propósito es demostrar que el dispositivo no crea un riesgo inaceptable para el paciente o usuario en condiciones normales y en condiciones de falla única, y conserva su rendimiento esencial.
¿A qué productos se aplica Electrical Safety IEC 60601?
- Monitores de pacientes y dispositivos de ECG.
- Bombas de infusión e inyección.
- Dispositivos quirúrgicos y electroquirúrgicos.
- Sistemas de imagen
- Diálisis y dispositivos respiratorios.
¿En qué sectores se utiliza Electrical Safety IEC 60601?
Normas relacionadas con Electrical Safety IEC 60601
- IEC 60601-1Seguridad básica en dispositivos médicos eléctricos. prueba
- IEC 60601-1-2Compatibilidad electromagnética en dispositivos médicos eléctricos. prueba
- IEC 60601-1-6
- IEC 60601-1-8
- IEC 60601-1-11
- Serie IEC 60601-2
- ISO 11607embalaje de barrera estéril del producto final prueba
Condiciones de Electrical Safety IEC 60601
- Medios de protección
- MOOP para el operador, MOPP para el paciente; las distancias de aislamiento y los requisitos de resistencia difieren
- corriente de fuga
- Las corrientes de fuga a tierra, gabinete y paciente se miden en condiciones normales y en condiciones de falla única.
- Tipo de pieza aplicada
- B, BF o CF; la clasificación determina los límites de corriente de fuga
- Gestión de riesgos
- El fichero de gestión de riesgos según ISO 14971 es parte integrante de la norma
Equipo para Electrical Safety IEC 60601
- Analizador de seguridad médica (medición de corriente de fuga)
- Probador de rigidez dieléctrica (hipot)
- Probador de continuidad de tierra
- Equipo de prueba de calefacción y termopares.
- Bancos de pruebas de resistencia mecánica
- Cámara climática
Requisitos de muestra para Electrical Safety IEC 60601
- El producto final y todos sus accesorios.
- Incluyendo piezas aplicadas y cables del paciente.
- Se debe proporcionar el expediente de gestión de riesgos y la definición de desempeño esencial.
- Se requieren diagramas de circuitos, lista de componentes y diagrama de aislamiento.
- Se deben enviar instrucciones de uso y muestras de etiquetas.
Duración de Electrical Safety IEC 60601
Una evaluación completa de IEC 60601-1 suele tardar varias semanas; se extiende cuando se añaden garantías y normas particulares.
Procedimiento de Electrical Safety IEC 60601
- 1El dispositivo está clasificado: clase de protección, tipo de pieza aplicada, modo de funcionamiento.
- 2Se revisa el expediente de gestión de riesgos y la definición de desempeño esencial.
- 3Las distancias y medios de protección se verifican mediante el diagrama de aislamiento.
- 4Se realizan pruebas de continuidad de la tierra y resistencia dieléctrica.
- 5Las mediciones de corriente de fuga se toman en condiciones normales y de falla única.
- 6Se aplican pruebas de calentamiento y resistencia mecánica.
- 7Se evalúan los estándares colaterales de alarma, software y usabilidad.
- 8Se comprueba la documentación y el marcado.
Criterios de aceptación de Electrical Safety IEC 60601
Los criterios de aceptación son los valores límite propios de IEC 60601-1: los límites de corriente de fuga del paciente según el tipo de pieza aplicada, las tensiones soportadas de aislamiento, los límites de temperatura de la superficie accesible y los requisitos de resistencia mecánica se definen en el texto de la norma.
Evaluación de resultados
La evaluación se basa no sólo en los resultados de la medición sino también en el archivo de gestión de riesgos. La norma vincula la aceptabilidad con el análisis de riesgos en muchas cláusulas; la prueba no se puede completar si falta el archivo de riesgo.
Informe de Electrical Safety IEC 60601
- Clasificación de dispositivos y definición de rendimiento esencial.
- Norma aplicada, edición y normas colaterales.
- Evaluación del diagrama de aislamiento.
- Resultados de la medición de la corriente de fuga (normal y falla única)
- Resultados de resistencia dieléctrica y continuidad de la tierra.
- Resultados de pruebas mecánicas y de calefacción.
- Evaluación de documentación y calificación.
Acreditación
EUROLAB posee una acreditación reconocida internacionalmente obtenida de organismos de acreditación que forman parte de los acuerdos de reconocimiento multilateral de IAF e ILAC, según ISO/IEC 17025 para pruebas de laboratorio, ISO/IEC 17020 para inspección y vigilancia, e ISO/IEC 17021-1 e ISO/IEC 17065 para certificación de sistemas y productos. Esta cadena garantiza que los informes y certificados emitidos sean aceptados en todo el mundo.
La posibilidad de ofrecer esta prueba dentro del alcance acreditado depende de su producto y del estándar aplicado; Dado que la acreditación se basa en métodos, el alcance se confirma por escrito en la etapa de cotización.
Alcance y autorizacionesRegulaciones Relacionadas
- MDR (UE) 2017/745
- Relación con los requisitos de Baja Tensión y EMC
Medikal Cihaz Testleri — ¿Qué abarca este campo de ensayo?
La siguiente sección describe el campo al que pertenece el ensayo Electrical Safety IEC 60601; las condiciones y criterios de aceptación de este ensayo en particular figuran en las secciones anteriores. El alcance específico de su producto se confirma por escrito en la etapa de cotización.
Los ensayos de dispositivos médicos demuestran que un dispositivo es seguro para el paciente y el usuario y que mantiene su rendimiento previsto. En este ámbito la seguridad no consiste solo en evitar daños; que el dispositivo no cumpla su función esperada también se trata como un riesgo. Que un monitor no emita una alarma o que una bomba administre una dosis incorrecta es directamente un evento de seguridad del paciente.
En el centro del ámbito está la GESTIÓN DE RIESGOS, y esto es lo que distingue lo médico de otros sectores. El proceso de gestión de riesgos llevado a cabo conforme a la ISO 14971 también determina qué ensayos se requieren. La lista de ensayos no se copia de una tabla de normas; se deriva y justifica a partir del uso previsto del dispositivo, la naturaleza y duración del contacto con el paciente, el entorno de uso y el mal uso previsible.
La evaluación consta de varios ámbitos de trabajo separados, cada uno con su propio conjunto de normas. La biocompatibilidad se rige por la serie ISO 10993, la seguridad eléctrica del dispositivo por la serie IEC 60601, la esterilización por ISO 11135/11137/17665, el envasado por ISO 11607, el software por IEC 62304 y la usabilidad por IEC 62366. El sistema de calidad (ISO 13485) es el marco que une todo esto.
Los ensayos requeridos vienen determinados por la CLASE del dispositivo y su MODO DE CONTACTO CON EL CUERPO. Un producto en contacto breve con la piel y un implante que entra en el torrente sanguíneo no siguen el mismo conjunto de ensayos; el alcance lo fija un plan de evaluación biológica preparado conforme a la ISO 10993-1. Ese plan justifica por escrito qué criterios de valoración se requieren y por qué los demás no.
El envase y la esterilización se toman tan en serio como el propio dispositivo en este ámbito. En un dispositivo estéril, el envase no es un contenedor de transporte sino la barrera que mantiene la esterilidad; si la barrera se rompe, el dispositivo deja de ser estéril. Por ello, los procesos de envasado se validan y la vida útil se respalda con datos de envejecimiento en tiempo real.
En los dispositivos que contienen software, la evaluación pasa de los ensayos al aseguramiento del PROCESO. La IEC 62304 define qué pasos de desarrollo y verificación deben seguirse según la clase de seguridad del software; la evidencia es la trazabilidad del proceso de desarrollo. No es probar el software lo que lo hace seguro, sino el registro del proceso.
El lado clínico es una columna separada del expediente técnico. Los informes de ensayo muestran que el dispositivo es técnicamente seguro; la evaluación clínica establece que el dispositivo aporta el beneficio clínico previsto y que la relación beneficio-riesgo es aceptable. Ninguno sustituye al otro.
Grupos de métodos en este campo
Biocompatibilidad
Citotoxicidad, irritación, sensibilización cutánea, toxicidad sistémica, hemocompatibilidad, genotoxicidad y efectos locales tras la implantación. Los criterios requeridos los fija el plan ISO 10993-1.
Seguridad de dispositivos eléctricos
IEC 60601-1 seguridad básica y funcionamiento esencial; requisitos de CEM, alarma, usabilidad y ambientales mediante las normas colaterales.
Validación de la esterilización
Validación de procesos de esterilización por óxido de etileno, radiación o calor húmedo; estudios de biocarga y nivel de garantía de esterilidad.
Embalaje
Integridad del sistema de barrera estéril, resistencia del sellado, simulación de distribución y estudios de vida útil.
Ensayos microbiológicos
Determinación de biocarga, ensayo de esterilidad, endotoxina bacteriana y, si se requiere, estudios de validación del portador.
Software y usabilidad
Evidencia del ciclo de vida IEC 62304 y evaluación centrada en errores de uso según IEC 62366.
Confusiones frecuentes en este campo
- La citotoxicidad por sí sola no es prueba de biocompatibilidad; el conjunto requerido de puntos finales se determina y justifica de acuerdo con la norma ISO 10993-1.
- Un certificado ISO 13485 no otorga el marcado CE; la clasificación bajo el MDR, el expediente técnico y el proceso del organismo notificado son independientes.
- El envejecimiento acelerado no reemplaza el envejecimiento en tiempo real; una afirmación de vida útil está respaldada por datos en tiempo real.
- Un cambio de material (proveedor, pigmento, método de esterilización) puede requerir repetir la evaluación biológica; no es un cambio silencioso.
- Una evaluación realizada sin las normas colaterales y particulares de la IEC 60601-1 está incompleta; qué normas -1-x y -2-x se aplicaron debe figurar en el informe.
- Los dispositivos de diagnóstico in vitro se rigen por el IVDR y no por el MDR, y el equipo de laboratorio suele estar en el ámbito de la IEC 61010-1.
Qué decisiones respaldan estos resultados
- Expediente técnico MDR/IVDR y evaluación por el organismo notificado
- Finalización del plan de evaluación biológica
- Validación de esterilización y envasado
- Determinación de la vida útil y las condiciones de almacenamiento
- Determinación del alcance de la reevaluación tras un cambio de diseño
Pruebas relacionadas
Preguntas frecuentes sobre Electrical Safety IEC 60601
¿Cuál es la diferencia entre MOOP y MOPP?
MOOP (Medios de Protección del Operador) cubre los requisitos de aislamiento que protegen al operador, y MOPP (Medios de Protección del Paciente) los que protegen al paciente. Los requisitos MOPP son más estrictos: se requiere una tensión soportada más alta y distancias de aislamiento mayores, porque el paciente está conectado al dispositivo de forma directa e indefensa.
¿Qué significan los tipos de piezas aplicadas B, BF, CF?
Indican el nivel de protección de la pieza en contacto con el paciente. B es el nivel más básico; BF denota una parte aplicada flotante (aislada) y CF denota protección a un nivel adecuado para el contacto cardíaco directo. CF está sujeto a los límites más bajos de corriente de fuga.
¿Son obligatorias las normas colaterales?
Esto está determinado por la naturaleza del dispositivo. EMC (60601-1-2) se aplica a casi todos los dispositivos médicos eléctricos; sistemas de alarma (60601-1-8), usabilidad (60601-1-6) y entorno de atención médica domiciliaria (60601-1-11) se aplican según las características del dispositivo. También existen estándares particulares específicos para cada tipo de dispositivo en la serie 60601-2.