
Τι είναι η Χρηστικότητα — IEC 62366-1;
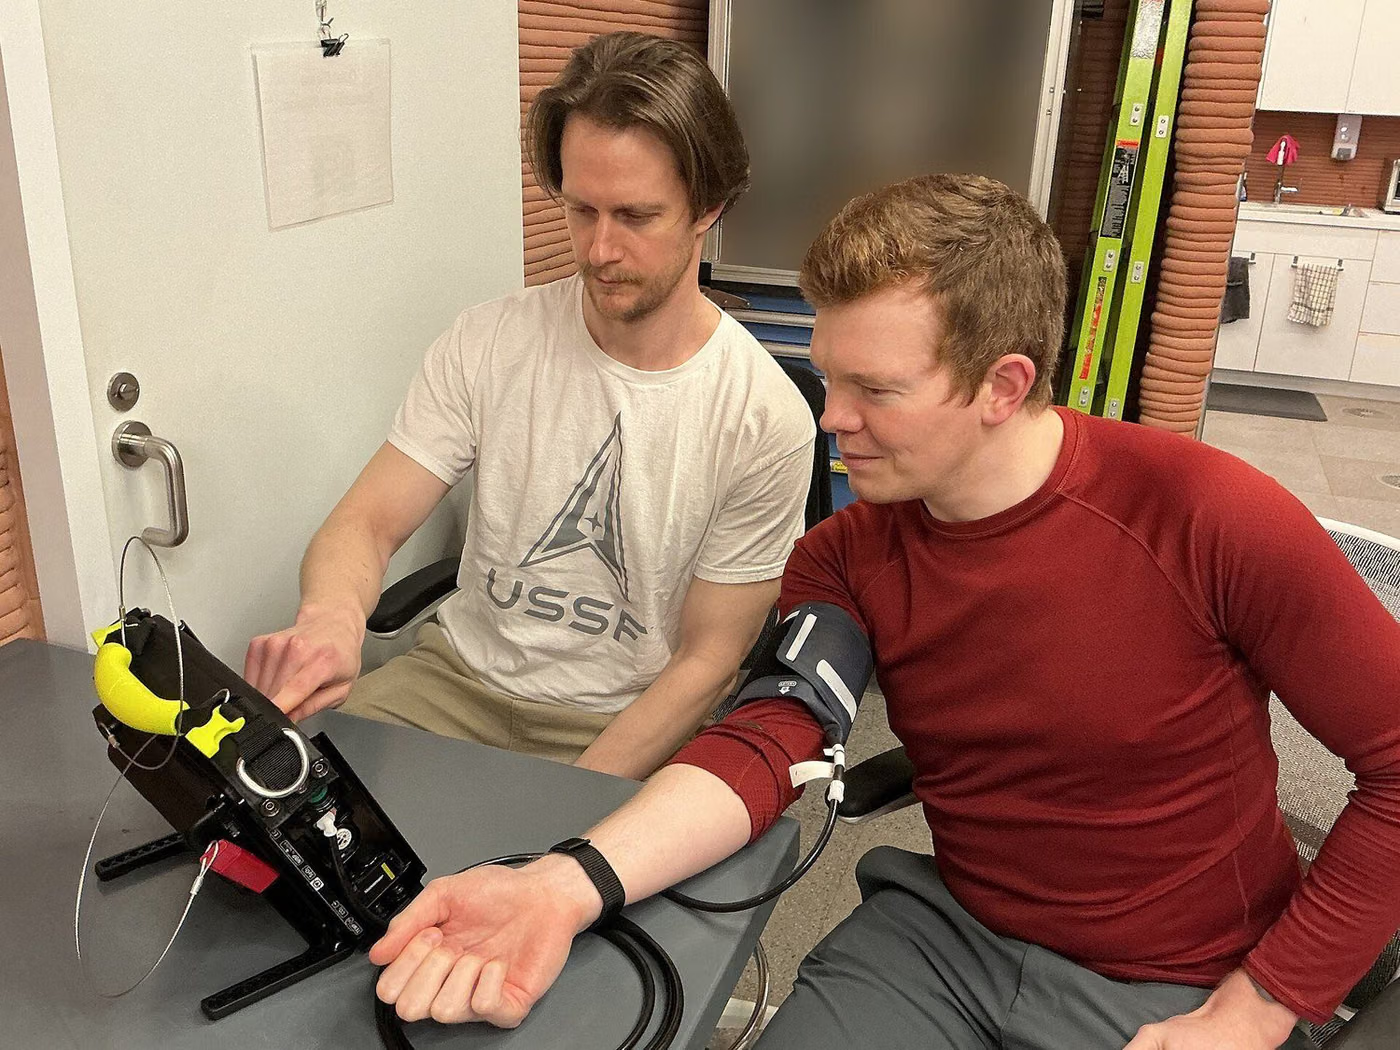
Το IEC 62366-1 ορίζει τη διαδικασία μηχανικής χρηστικότητας που πρέπει να ακολουθείται για τη διαχείριση κινδύνων που προκύπτουν από σφάλματα χρήσης σε ιατρικές συσκευές. Η διαδικασία ξεκινά με τον καθορισμό του περιβάλλοντος χρήσης και του προφίλ χρήστη. πραγματοποιούνται διαμορφωτικές μελέτες κατά τη διάρκεια του σχεδιασμού και αθροιστική μελέτη στο τέλος.
Σκοπός της Χρηστικότητα — IEC 62366-1
Σκοπός είναι να μειωθεί, στο στάδιο του σχεδιασμού, η βλάβη που θα μπορούσε να προκύψει από την κακή χρήση της συσκευής. Το σφάλμα χρήσης αποτελεί τη βάση ενός σημαντικού μεριδίου περιστατικών ιατροτεχνολογικών προϊόντων και αυτή η διαδικασία το στοχεύει άμεσα.
Σε ποια προϊόντα εφαρμόζεται η Χρηστικότητα — IEC 62366-1;
- Αντλίες έγχυσης και εγχυτήρες
- Ιατρικές συσκευές για οικιακή χρήση
- Οθόνες ασθενών και συσκευές συναγερμού
- Διαγνωστικές συσκευές με διεπαφή χρήστη
- Εφαρμογές υγείας για κινητά
Σε ποιους τομείς χρησιμοποιείται η Χρηστικότητα — IEC 62366-1;
Πρότυπα σχετικά με τη Χρηστικότητα — IEC 62366-1
- IEC 62366-1μηχανική χρηστικότητας σε ιατρικές συσκευές δοκιμή
Συνθήκες της Χρηστικότητα — IEC 62366-1
- Χρήση προδιαγραφών
- Προφίλ χρηστών, περιβάλλον χρήσης και σενάρια χρήσης
- Κρίσιμες εργασίες
- Προσδιορισμός εργασιών που θα μπορούσαν να προκαλέσουν βλάβη εάν εκτελεστούν εσφαλμένα
- Τύπος μελέτης
- Διαμορφωτική μελέτη κατά τη διάρκεια του σχεδιασμού, αθροιστική μελέτη στο τέλος
- Συμμετέχοντες
- Με συμμετέχοντες που αντιπροσωπεύουν κάθε ομάδα χρηστών, σε ένα περιβάλλον που αντικατοπτρίζει πραγματικές συνθήκες χρήσης
Εξοπλισμός για τη Χρηστικότητα — IEC 62366-1
- Δωμάτιο παρατήρησης χρηστικότητας και σύστημα καταγραφής
- Ρυθμίσεις προσομοίωσης που μιμούνται το περιβάλλον χρήσης
- Εργαλεία καταγραφής εργασιών και χρονισμού
- Εργαλεία συνέντευξης και ερωτηματολογίου συμμετεχόντων
Απαιτήσεις δείγματος για τη Χρηστικότητα — IEC 62366-1
- Η συσκευή πρέπει να παρέχεται στην τελική της μορφή σχεδιασμού για τη συνοπτική μελέτη.
- Οι οδηγίες χρήσης και το εκπαιδευτικό υλικό πρέπει να παρέχονται στην τελική τους μορφή.
- Τα προφίλ χρηστών και ο ορισμός του περιβάλλοντος χρήσης πρέπει να είναι κοινόχρηστοι.
- Πρέπει να παρέχεται ο κατάλογος κρίσιμων εργασιών και η σύνδεσή του με την ανάλυση κινδύνου.
- Η έκδοση λογισμικού διεπαφής πρέπει να καταγραφεί.
Διάρκεια της Χρηστικότητα — IEC 62366-1
Οι διαμορφωτικές μελέτες επαναλαμβάνονται κατά τη διάρκεια του σχεδιασμού. Η αθροιστική μελέτη, μαζί με τη στρατολόγηση συμμετεχόντων και τις συνεδρίες λειτουργίας, είναι μια διαδικασία αρκετών εβδομάδων.
Διαδικασία της Χρηστικότητα — IEC 62366-1
- 1Καθορίζεται η προβλεπόμενη χρήση, τα προφίλ χρήστη και το περιβάλλον χρήσης.
- 2Εντοπίζονται κίνδυνοι που σχετίζονται με τη διεπαφή χρήστη και κρίσιμες εργασίες.
- 3Ετοιμάζεται το σχέδιο μηχανικής χρηστικότητας.
- 4Κατά τη διάρκεια του σχεδιασμού πραγματοποιούνται διαμορφωτικές μελέτες και ο σχεδιασμός ενημερώνεται.
- 5Η αθροιστική μελέτη σχεδιάζεται με τον τελικό σχεδιασμό.
- 6Οι συμμετέχοντες εκτελούν τις κρίσιμες εργασίες υπό πραγματικές συνθήκες χρήσης.
- 7Τα παρατηρούμενα λάθη χρήσης και δυσκολίες αναλύονται και αναφέρονται.
Κριτήρια αποδοχής της Χρηστικότητα — IEC 62366-1
Το κριτήριο αποδοχής επιλέγεται από τη σχετική ενότητα του προτύπου σύμφωνα με τον τύπο επαφής της συσκευής (επιφάνεια, εξωτερική επικοινωνία, εμφύτευση), τη διάρκεια επαφής και την προβλεπόμενη χρήση. Η αξιολόγηση δεν βασίζεται σε ένα μόνο αποτέλεσμα δοκιμής αλλά στο σχέδιο βιολογικής αξιολόγησης που διενεργείται σύμφωνα με το ISO 10993-1. Αυτή η σελίδα επομένως δεν δίνει σταθερό όριο.
Αξιολόγηση Αποτελεσμάτων
Η αξιολόγηση βασίζεται στο εάν τα παρατηρούμενα σφάλματα χρήσης οδηγούν σε απαράδεκτο κίνδυνο. Δεν είναι κάθε σφάλμα μη συμμόρφωση. Η βασική αιτία της αναλύεται και αποφασίζεται κατά πόσον μπορεί να αντιμετωπιστεί μέσω σχεδιασμού, οδηγιών ή εκπαίδευσης στο πλαίσιο της διαδικασίας διαχείρισης κινδύνου.
Έκθεση της Χρηστικότητα — IEC 62366-1
- Αναγνώριση συσκευής, μοντέλο και αριθμός παρτίδας, εάν υπάρχουν
- Τύπος επαφής συσκευής, διάρκεια και προβλεπόμενη χρήση
- Εφαρμόστηκε το πρότυπο και το τμήμα
- Συνθήκες εκχύλισης ή προετοιμασίας δείγματος
- Χρησιμοποιείται κυτταρική γραμμή, σύστημα δοκιμής ή εξέδρα δοκιμών
- Έλεγχοι και τα αποτελέσματά τους
- Παρατηρήσεις, αποτελέσματα μετρήσεων και αξιολόγηση
- Δήλωση ότι το αποτέλεσμα ισχύει μόνο για το δείγμα που υποβάλλεται για δοκιμή
Διαπίστευση
Η EUROLAB κατέχει διεθνώς αναγνωρισμένη διαπίστευση που λαμβάνεται από φορείς διαπίστευσης που συμμετείχαν στις συμφωνίες πολυμερούς αναγνώρισης IAF και ILAC, σύμφωνα με το ISO/IEC 17025 για εργαστηριακές δοκιμές, το ISO/IEC 17020 για την επιθεώρηση και την επιτήρηση και το ISO/IEC 17021-1 και το σύστημα πιστοποίησης προϊόντων ISO/IEC. Αυτή η αλυσίδα διασφαλίζει ότι οι εκθέσεις και τα πιστοποιητικά που εκδίδονται γίνονται αποδεκτά παγκοσμίως.
Το εάν αυτή η δοκιμή μπορεί να προσφερθεί εντός αναγνωρισμένου πεδίου εξαρτάται από το προϊόν σας και το πρότυπο που εφαρμόζεται. Δεδομένου ότι η διαπίστευση βασίζεται στη μέθοδο, το πεδίο εφαρμογής επιβεβαιώνεται γραπτώς στο στάδιο της προσφοράς.
Πεδίο εφαρμογής και εξουσιοδοτήσειςΣχετικοί Κανονισμοί
- Κανονισμός ΕΕ 2017/745 για ιατροτεχνολογικά προϊόντα (MDR)
- Κανονισμός ιατροτεχνολογικών προϊόντων (Τουρκία)
- ISO 14971 (διαχείριση κινδύνου για ιατροτεχνολογικά προϊόντα)
- ISO 13485 (ιατρικές συσκευές — σύστημα διαχείρισης ποιότητας)
Medikal Cihaz Testleri — Τι καλύπτει αυτός ο τομέας δοκιμών;
Η παρακάτω ενότητα περιγράφει τον τομέα στον οποίο ανήκει η δοκιμή Χρηστικότητα· οι συνθήκες και τα κριτήρια αποδοχής αυτής της συγκεκριμένης δοκιμής δίνονται στις παραπάνω ενότητες. Το πεδίο εφαρμογής που αφορά το προϊόν σας επιβεβαιώνεται εγγράφως στο στάδιο της προσφοράς.
Οι δοκιμές ιατροτεχνολογικών προϊόντων δείχνουν ότι μια συσκευή είναι ασφαλής για τον ασθενή και τον χρήστη και διατηρεί την προβλεπόμενη απόδοσή της. Σε αυτόν τον τομέα η ασφάλεια δεν αφορά μόνο την αποφυγή βλάβης· η αποτυχία μιας συσκευής να εκτελέσει την αναμενόμενη λειτουργία της αντιμετωπίζεται επίσης ως κίνδυνος. Ένας οθόνη παρακολούθησης που χάνει έναν συναγερμό ή μια αντλία που χορηγεί λάθος δόση αποτελεί άμεσα συμβάν ασφάλειας ασθενούς.
Στο επίκεντρο του τομέα βρίσκεται η ΔΙΑΧΕΙΡΙΣΗ ΚΙΝΔΥΝΟΥ, και αυτό διαφοροποιεί τον ιατρικό τομέα από τους άλλους. Η διαδικασία διαχείρισης κινδύνου που διεξάγεται βάσει του ISO 14971 καθορίζει επίσης ποιες δοκιμές απαιτούνται. Ο κατάλογος δοκιμών δεν αντιγράφεται από πίνακα προτύπων· προκύπτει και αιτιολογείται με βάση την προβλεπόμενη χρήση της συσκευής, τη φύση και διάρκεια της επαφής με τον ασθενή, το περιβάλλον χρήσης και την ευλόγως προβλέψιμη κακή χρήση.
Η αξιολόγηση αποτελείται από πολλούς ξεχωριστούς τομείς εργασίας, καθένας με το δικό του σύνολο προτύπων. Η βιοσυμβατότητα διέπεται από τη σειρά ISO 10993, η ηλεκτρική ασφάλεια της συσκευής από τη σειρά IEC 60601, η αποστείρωση από τα ISO 11135/11137/17665, η συσκευασία από το ISO 11607, το λογισμικό από το IEC 62304 και η χρηστικότητα από το IEC 62366. Το σύστημα ποιότητας (ISO 13485) είναι το πλαίσιο που τα συνδέει.
Ποιες δοκιμές απαιτούνται καθορίζεται από την ΚΑΤΗΓΟΡΙΑ της συσκευής και τον ΤΡΟΠΟ ΕΠΑΦΗΣ ΜΕ ΤΟ ΣΩΜΑ. Ένα προϊόν με σύντομη επαφή με το δέρμα και ένα εμφύτευμα που εισέρχεται στην κυκλοφορία του αίματος δεν ακολουθούν το ίδιο σύνολο δοκιμών· το πεδίο καθορίζεται από ένα σχέδιο βιολογικής αξιολόγησης που καταρτίζεται βάσει του ISO 10993-1. Αυτό το σχέδιο αιτιολογεί εγγράφως ποια τελικά σημεία απαιτούνται και γιατί τα άλλα όχι.
Η συσκευασία και η αποστείρωση αντιμετωπίζονται εξίσου σοβαρά με την ίδια τη συσκευή σε αυτόν τον τομέα. Για μια αποστειρωμένη συσκευή, η συσκευασία δεν είναι δοχείο μεταφοράς αλλά το φράγμα που διατηρεί τη στειρότητα· αν το φράγμα παραβιαστεί, η συσκευή δεν είναι πλέον αποστειρωμένη. Οι διαδικασίες συσκευασίας επικυρώνονται επομένως και η διάρκεια ζωής υποστηρίζεται από δεδομένα γήρανσης πραγματικού χρόνου.
Για συσκευές που περιέχουν λογισμικό, η αξιολόγηση μετατοπίζεται από τη δοκιμή προς τη διασφάλιση ΔΙΕΡΓΑΣΙΑΣ. Το IEC 62304 ορίζει ποια βήματα ανάπτυξης και επαλήθευσης πρέπει να ακολουθούνται ανάλογα με την κατηγορία ασφάλειας του λογισμικού· η απόδειξη είναι η ιχνηλασιμότητα της διεργασίας ανάπτυξης. Δεν είναι η δοκιμή του λογισμικού που το καθιστά ασφαλές — είναι το αρχείο της διεργασίας.
Η κλινική πλευρά είναι ξεχωριστή στήλη του τεχνικού φακέλου. Οι εκθέσεις δοκιμών δείχνουν ότι η συσκευή είναι τεχνικά ασφαλής· η κλινική αξιολόγηση τεκμηριώνει ότι η συσκευή παρέχει το επιδιωκόμενο κλινικό όφελος και ότι η ισορροπία οφέλους-κινδύνου είναι αποδεκτή. Κανένα από τα δύο δεν αντικαθιστά το άλλο.
Ομάδες μεθόδων σε αυτόν τον τομέα
Βιοσυμβατότητα
Κυτταροτοξικότητα, ερεθισμός, δερματική ευαισθητοποίηση, συστηματική τοξικότητα, αιμοσυμβατότητα, γονοτοξικότητα και τοπικές επιδράσεις μετά την εμφύτευση. Τα απαιτούμενα καταληκτικά σημεία ορίζονται από το σχέδιο ISO 10993-1.
Ασφάλεια ηλεκτρικών συσκευών
IEC 60601-1 βασική ασφάλεια και ουσιώδης απόδοση· απαιτήσεις ΗΜΣ, συναγερμού, χρηστικότητας και περιβάλλοντος μέσω των παράπλευρων προτύπων.
Επικύρωση αποστείρωσης
Επικύρωση διεργασιών αποστείρωσης με αιθυλενοξείδιο, ακτινοβολία ή υγρή θερμότητα· μελέτες μικροβιακού φορτίου και επιπέδου διασφάλισης αποστείρωσης.
Συσκευασία
Ακεραιότητα του αποστειρωμένου συστήματος φραγμού, αντοχή σφράγισης, προσομοίωση διανομής και μελέτες διάρκειας ζωής.
Μικροβιολογικές δοκιμές
Προσδιορισμός μικροβιακού φορτίου, δοκιμή αποστείρωσης, βακτηριακή ενδοτοξίνη και, όπου απαιτείται, μελέτες επικύρωσης φορέα.
Λογισμικό και χρηστικότητα
Αποδεικτικά στοιχεία κύκλου ζωής IEC 62304 και αξιολόγηση εστιασμένη σε σφάλματα χρήσης κατά IEC 62366.
Συχνές συγχύσεις σε αυτόν τον τομέα
- Η κυτταροτοξικότητα από μόνη της δεν αποτελεί ένδειξη βιοσυμβατότητας. το απαιτούμενο σύνολο τελικών σημείων προσδιορίζεται και αιτιολογείται σύμφωνα με το ISO 10993-1.
- Ένα πιστοποιητικό ISO 13485 δεν παρέχει σήμανση CE· η ταξινόμηση βάσει MDR, ο τεχνικός φάκελος και η διαδικασία κοινοποιημένου οργανισμού διεξάγονται ξεχωριστά.
- Η επιταχυνόμενη γήρανση δεν αντικαθιστά τη γήρανση σε πραγματικό χρόνο. μια αξίωση διάρκειας ζωής υποστηρίζεται από δεδομένα σε πραγματικό χρόνο.
- Μια αλλαγή υλικού (προμηθευτής, χρωστική, μέθοδος αποστείρωσης) μπορεί να απαιτήσει επανάληψη της βιολογικής αξιολόγησης· δεν είναι σιωπηλή αλλαγή.
- Μια αξιολόγηση χωρίς τα παράπλευρα και ειδικά πρότυπα του IEC 60601-1 είναι ελλιπής· ποια πρότυπα -1-x και -2-x εφαρμόστηκαν πρέπει να εμφανίζεται στην έκθεση.
- Οι in vitro διαγνωστικές συσκευές εμπίπτουν στο IVDR και όχι στο MDR, και ο εργαστηριακός εξοπλισμός εμπίπτει συχνά στο IEC 61010-1.
Ποιες αποφάσεις υποστηρίζουν αυτά τα αποτελέσματα
- Τεχνικός φάκελος MDR/IVDR και αξιολόγηση κοινοποιημένου οργανισμού
- Ολοκλήρωση του σχεδίου βιολογικής αξιολόγησης
- Επικύρωση αποστείρωσης και συσκευασίας
- Καθορισμός διάρκειας ζωής και συνθηκών αποθήκευσης
- Καθορισμός του πεδίου επαναξιολόγησης μετά από αλλαγή σχεδιασμού
Σχετικά τεστ
Συχνές ερωτήσεις για τη Χρηστικότητα — IEC 62366-1
Πόσοι συμμετέχοντες χρειάζονται;
Το IEC 62366-1 δεν δίνει σταθερό αριθμό. απαιτεί αιτιολογημένο αριθμό συμμετεχόντων. Στην πράξη, σχεδιάζεται ένα ξεχωριστό σύνολο συμμετεχόντων για κάθε ξεχωριστή ομάδα χρηστών, με την αιτιολόγηση που αναφέρεται στην αναφορά.
Είναι υποχρεωτική η διαμορφωτική μελέτη;
Το πρότυπο δεν το επιβάλλει άμεσα, αλλά η διαδικασία το απαιτεί: η δοκιμή του σχεδιασμού μόνο στο τέλος σημαίνει ότι είναι πολύ αργά για να διορθωθούν τα προβλήματα που εντοπίστηκαν.