
Was ist Sterility?
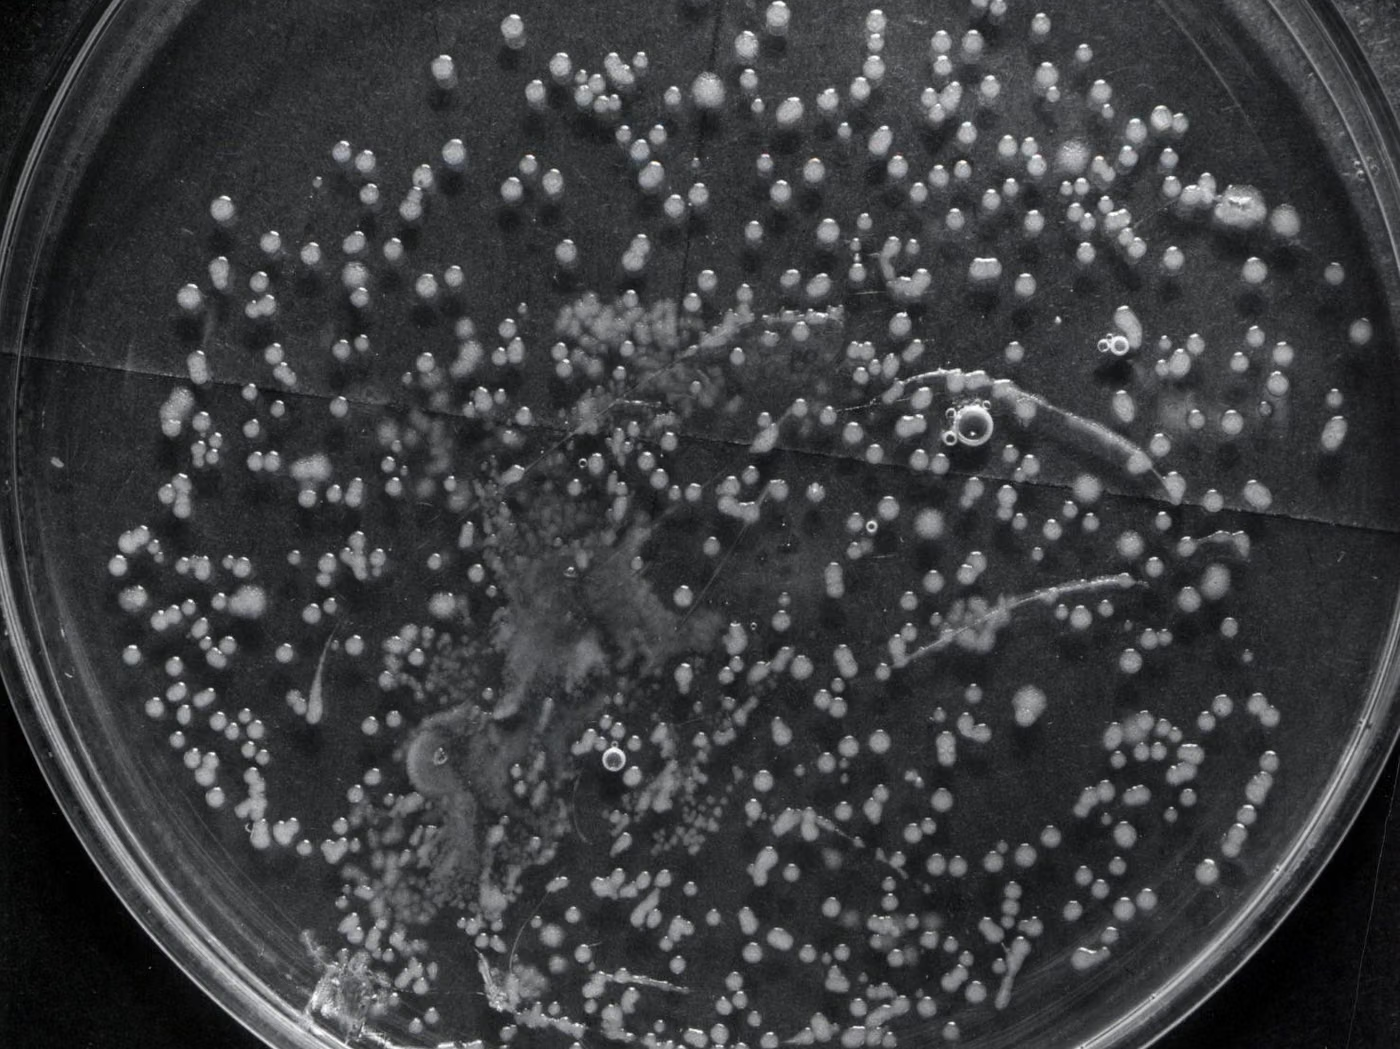
Der Sterilitätstest untersucht, ob im sterilisierten Produkt durch Inkubation in Kulturmedien lebensfähige Mikroorganismen vorhanden sind. Es gibt eine wichtige Einschränkung: Der Test wird an einer statistischen Probe durchgeführt und weist KEINE Sterilität nach. Die Gewährleistung der Sterilität wird in erster Linie durch die Validierung des Sterilisationsprozesses erreicht.
Zweck von Sterility
Der Zweck besteht darin, in Validierungsstudien zum Sterilisationsprozess und in der Routineüberwachung unterstützende Beweise für die Sterilität des Produkts zu liefern.
Bei welchen Produkten wird Sterility angewendet?
- Sterile medizinische Einwegprodukte
- Implantate
- OP-Sets und Abdecktücher
- Spritzen- und Infusionssets
- Steril verpackte Wundversorgungsprodukte
In welchen Branchen wird Sterility eingesetzt?
Normen zu Sterility
- ISO 11737-2Sterilitätstest in der Sterilisationsüberprüfung prüfen
- ISO 11737-1Bestimmung der mikrobiellen Belastung in Medizinprodukten prüfen
- EP 2.6.1
- USP <71>
- ISO 11135
- ISO 11137
Prüfbedingungen für Sterility
- Verfahren
- Membranfiltration oder Direktimpfung; je nach Produkt ausgewählt
- Kulturmedien
- Es werden Medien verwendet, die für aerobes und anaerobes Wachstum geeignet sind
- Inkubation
- Bei den im Arzneibuch festgelegten Temperaturen und für die Dauer (üblicherweise 14 Tage)
- Umfeld
- Aseptisches Arbeiten in einem klassifizierten Reinraum oder Isolator
Prüfgerät für Sterility
- Isolator oder Reinraumschrank der Klasse A
- Membranfiltrationseinheit
- Inkubatoren (bei verschiedenen Temperaturen)
- Infrastruktur für Autoklaven und Kulturmedienvorbereitung
Probenanforderungen für Sterility
- Das sterile Produkt zusammen mit seiner Endverpackung
- Die Anzahl der Proben richtet sich nach dem Arzneibuch und der Chargengröße
- Die Sterilisationsmethode und die Chargeninformationen müssen angegeben werden
- Die Verpackungsintegrität muss intakt sein
Dauer von Sterility
Die Inkubationszeit beträgt typischerweise 14 Tage; Die Dauer verlängert sich, wenn erstmals eine Methodeneignungsstudie (Bakteriostase/Fungistase) durchgeführt wird.
Ablauf von Sterility
- 1Es wird eine Methodeneignungsstudie durchgeführt oder auf eine bestehende Studie verwiesen.
- 2Die Probe wird unter aseptischen Bedingungen aus der Verpackung entnommen.
- 3Es kommt Membranfiltration oder Direktimpfung zum Einsatz.
- 4Kulturmedien werden bei den definierten Temperaturen inkubiert.
- 5Während der Inkubation wird regelmäßig Wachstum beobachtet.
- 6Wenn Wachstum beobachtet wird, wird der Mikroorganismus identifiziert und die Quelle untersucht.
- 7Ergebnisse werden gemeldet.
Annahmekriterien für Sterility
Das Akzeptanzkriterium besteht darin, dass am Ende der Inkubationszeit in keinem Medium ein Wachstum zu beobachten ist. Kommt es zu Bewuchs, wird untersucht, ob es sich um eine echte Kontamination oder eine Kontamination während des Tests handelt.
Auswertung der Ergebnisse
Das Ergebnis wird zusammen mit den Sterilisationsvalidierungsdaten interpretiert. Ein negatives Testergebnis ist kein Beweis für Sterilität; Der Sterilitätssicherungsgrad (SAL) wird durch Prozessvalidierung nachgewiesen.
Prüfbericht zu Sterility
- Angewandtes Arzneibuch/Standard und Methode
- Probenbeschreibung, Charge und Sterilisationsmethode
- Verweis auf die Methodeneignungsstudie
- Kulturmedien, Inkubationsbedingungen und -dauer
- Wachstumsbeobachtungen und Ergebnis
Akkreditierung
EUROLAB verfügt über eine international anerkannte Akkreditierung, die von Akkreditierungsstellen erhalten wurde, die Vertragspartei der multilateralen Anerkennungsvereinbarungen IAF und ILAC sind, gemäß ISO/IEC 17025 für Labortests, ISO/IEC 17020 für Inspektion und Überwachung sowie ISO/IEC 17021-1 und ISO/IEC 17065 für System- und Produktzertifizierung. Diese Kette stellt sicher, dass die ausgestellten Berichte und Zertifikate weltweit akzeptiert werden.
Ob dieser Test im akkreditierten Rahmen angeboten werden kann, hängt von Ihrem Produkt und der angewandten Norm ab; Da die Akkreditierung methodenbasiert erfolgt, wird der Umfang bereits im Angebotsstadium schriftlich bestätigt.
Geltungsbereich und BerechtigungenVerwandte Vorschriften
- MDR (EU) 2017/745
- Sterilisationsvalidierung nach ISO 11135 / ISO 11137
Pharmazeutische Analyse — Was umfasst dieser Prüfbereich?
Der folgende Abschnitt beschreibt das Gebiet, zu dem der Test Sterility gehört; die Bedingungen und Abnahmekriterien dieses konkreten Tests stehen in den obigen Abschnitten. Der für Ihr Produkt spezifische Umfang wird schriftlich im Angebotsstadium festgelegt.
Die pharmazeutische Analyse dient der Bestimmung der Identität, Reinheit, Menge und des Verhaltens des Wirkstoffs und des Fertigarzneimittels. Das Besondere an diesem Bereich ist, dass die Methoden weitgehend in den PHARMAKOPÖEN definiert sind: Sowohl die Europäische Pharmakopöe (Ph. Eur.) als auch die Pharmakopöe der Vereinigten Staaten (USP) legen sowohl die Methode als auch den Rahmen für die Anerkennung fest.
Die Verbindlichkeit der Pharmakopöe-Methode bestimmt die Arbeitsweise in diesem Bereich. Während in anderen Branchen das Labor eine geeignete Methode auswählen kann, ist hier die in der Monografie beschriebene Methode maßgebend; soll eine alternative Methode verwendet werden, muss deren Gleichwertigkeit nachgewiesen werden. Dies gewährleistet, dass die Ergebnisse weltweit vergleichbar sind.
Die Analysen werden in mehreren Gruppen durchgeführt. Die Identifizierung und Quantifizierung (HPLC, UV, Titration) zeigen, um welches Produkt es sich handelt und wie viel Wirkstoff es enthält. Das Verunreinigungsprofil und die Untersuchung auf Lösungsmittelrückstände dienen der Erkennung unerwünschter Verbindungen, die aus dem Herstellungsprozess stammen. Elementverunreinigungen beziehen sich auf Metalle, die aus Katalysatoren und Anlagen stammen. Das Auflösungs- und Verteilungsverhalten ist der wichtigste In-vitro-Indikator für das Freisetzungsverhalten des Arzneimittels im Körper.
Der Auflösungsversuch ist eine der wichtigsten Messungen in diesem Bereich. Es reicht nicht aus, dass eine Tablette die richtige Menge an Wirkstoff enthält; dieser Wirkstoff muss sich auch mit der richtigen Geschwindigkeit auflösen. Das Auflösungsprofil wird zur Bewertung der Auswirkungen von Änderungen an der Formulierung auf die Bioverfügbarkeit herangezogen und spielt bei der Zulassung von Generika eine zentrale Rolle.
Die VALIDIERUNG DER METHODE ist in dieser Produktfamilie ein obligatorischer Schritt. Wird eine Pharmakopöe-Methode verwendet, wird überprüft, ob die Methode unter den Bedingungen des jeweiligen Labors ordnungsgemäß funktioniert. Wurde eine eigene Methode entwickelt, wird diese anhand von Parametern wie Linearität, Präzision, Richtigkeit, Selektivität, Nachweis- und Bestimmungsgrenze sowie Robustheit validiert. Ergebnisse, die mit einer nicht validierten Methode erzielt wurden, dürfen nicht in den Zulassungsunterlagen verwendet werden.
Stabilitätsuntersuchungen bestimmen die Haltbarkeitsdauer und sind der zeitaufwändigste Arbeitsschritt in diesem Bereich. Das Produkt wird unter den für das jeweilige Produkt festgelegten Temperatur- und Feuchtigkeitsbedingungen gelagert, in bestimmten Abständen analysiert, und die Ergebnisse dienen als Grundlage für die Angabe der Haltbarkeitsdauer und der Lagerbedingungen. Beschleunigte Tests liefern zwar erste Anhaltspunkte, doch entscheidend sind die Echtzeitdaten.
Der mikrobiologische Bereich ist ein eigenständiger Teilbereich: Bestimmung der Keimzahl, Nachweis bestimmter Mikroorganismen, Sterilitätsprüfung bei sterilen Produkten und Prüfung auf bakterielle Endotoxine. Bei sterilen Produkten kommen zudem die Überprüfung der Verpackungsintegrität und die Sterilisationsvalidierung hinzu.
Die Datenintegrität ist in den letzten Jahren in den Mittelpunkt der Inspektionen gerückt. Es genügt nicht, dass das Ergebnis korrekt ist; die Rohdaten müssen rückverfolgbar, unveränderbar und prüfbar sein. Die Validierung elektronischer Aufzeichnungssysteme ist daher zu einem untrennbaren Teil der Analyse geworden.
Methodengruppen in diesem Bereich
Identität und Gehalt
HPLC, UPLC, UV-Vis-Spektrophotometrie, Titration, Identitätsbestätigung mittels FTIR.
Verunreinigungen und Rückstände
Verwandte Verunreinigungen, Abbauprodukte, Restlösungsmittel (GC-Headspace), Nitrosamin-Screening.
Elementverunreinigungen
Bestimmung von Elementverunreinigungen mittels ICP-MS und ICP-OES sowie zugehörige Risikobewertung.
Physikalisch-chemisch
Freisetzung und Zerfall, Härte, Abrieb, Gleichförmigkeit der Dosiereinheiten, Wassergehalt (Karl Fischer), Partikelgröße.
Mikrobiologisch
Mikrobielle Keimzahlbestimmung, spezifizierte Mikroorganismen, Sterilität, bakterielles Endotoxin, Konservierungsmittelwirksamkeit.
Stabilität
Echtzeit- und beschleunigte Stabilitätsstudien; Photostabilität und Stabilität während der Anwendung.
Häufig verwechselt in diesem Bereich
- Die Arzneibuchmethode ist bindend; eine alternative Methode darf nur durch Nachweis ihrer Gleichwertigkeit verwendet werden.
- Ein ohne Methodenvalidierung erzeugtes Ergebnis darf nicht in einem Zulassungsdossier verwendet werden.
- Die beschleunigte Stabilität ersetzt nicht die Echtzeitdaten; die Haltbarkeit wird durch Echtzeitergebnisse gestützt.
- Das Freisetzungsprofil ist empfindlich gegenüber Apparatetyp, Rührgeschwindigkeit und Medium; die Bedingungen müssen im Bericht vollständig sein.
- Ein Mangel an Datenintegrität führt bei einer Inspektion zu einer Nichtkonformität, selbst wenn das Ergebnis korrekt ist.
- Eine Änderung der Formulierung oder des Lieferanten erfordert einen analytischen Vergleich und, falls erforderlich, eine neue Stabilitätsstudie.
Welche Entscheidungen diese Ergebnisse unterstützen
- Zulassungsdossier und Chargenfreigabe
- Bestimmung von Haltbarkeit und Lagerbedingungen
- Methodentransfer und Methodenvalidierung
- Wareneingangskontrolle von Rohstoffen der Lieferanten
- Bewertung der Auswirkung einer Formulierungsänderung auf die Bioäquivalenz
Verwandte Tests
Häufige Fragen zu Sterility
Beweist der Sterilitätstest, dass mein Produkt steril ist?
Nein. Der Test wird an einer begrenzten Anzahl von Proben durchgeführt und weist eine geringe Wahrscheinlichkeit auf, geringfügige Kontaminationen festzustellen. Die Gewährleistung der Sterilität wird durch die Validierung des Sterilisationsprozesses gemäß ISO 11135 oder ISO 11137 erreicht; Der Sterilitätstest ist eine unterstützende Kontrolle.
Warum ist eine Methodeneignungsstudie notwendig?
Aus dem Produkt migrierende antimikrobielle Substanzen können das Wachstum im Kulturmedium unterdrücken; In diesem Fall führt selbst ein kontaminiertes Produkt zu einem negativen Ergebnis. Die Eignungsstudie zeigt, dass das Produkt nicht wachstumshemmend ist und ist Voraussetzung für die Validität des Tests.