
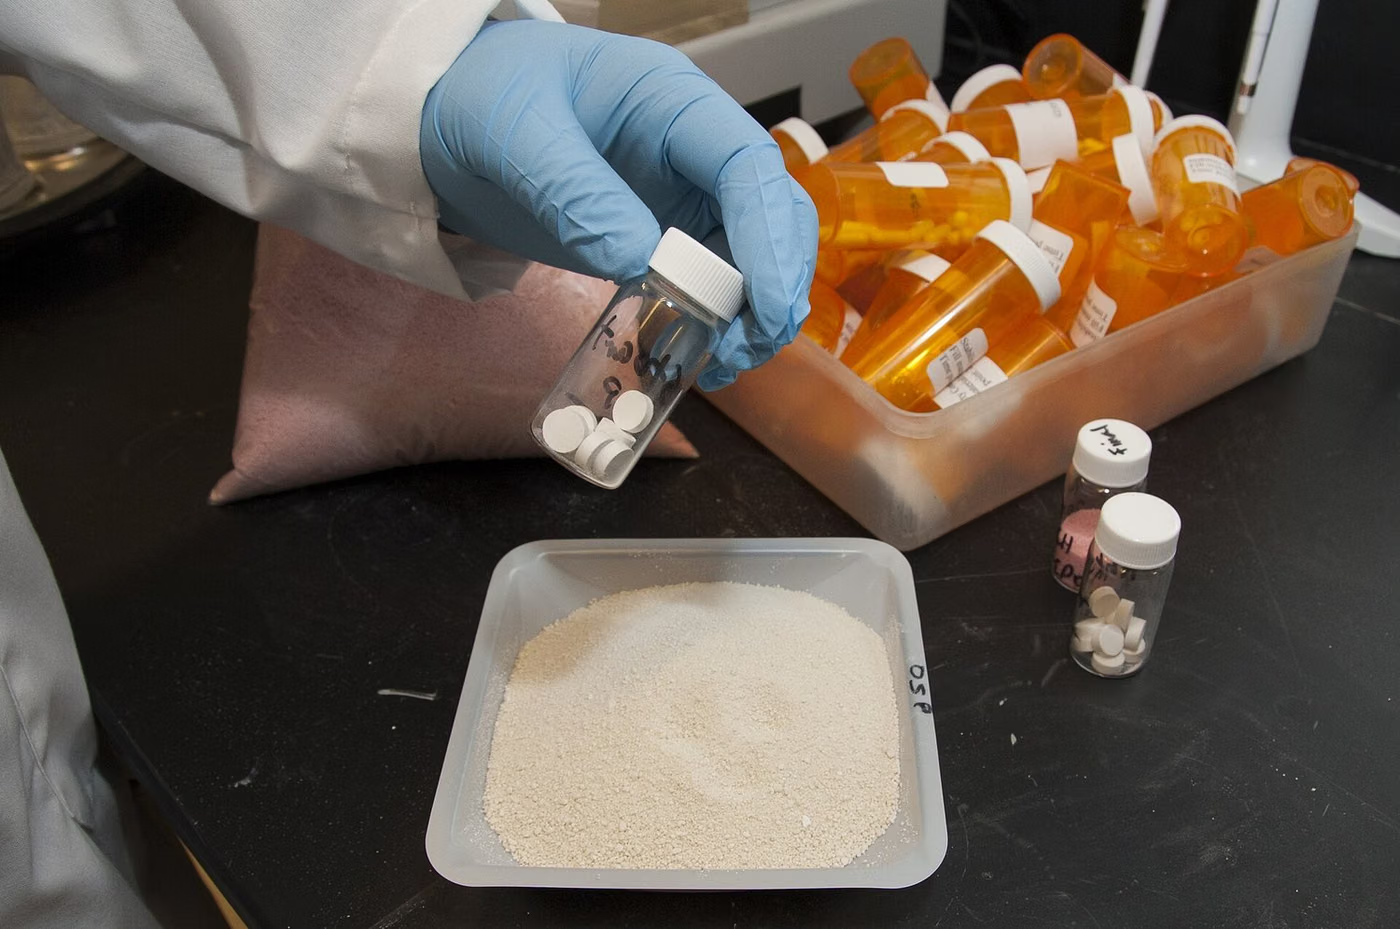
Impurities چیست؟
تجزیه و تحلیل ناخالصی ترکیبات آلی موجود در محصول غیر از ماده فعال را تعیین می کند. بر اساس منبع، آنها به عنوان مواد اولیه، واسطه ها، محصولات جانبی و محصولات تخریب طبقه بندی می شوند. اندازه گیری بیشتر توسط HPLC انجام می شود و هر ناخالصی به صورت جداگانه و به صورت کلی گزارش می شود.
هدف Impurities
هدف نشان دادن سطوح ناخالصی در محدوده قابل قبول برای ایمنی است. ICH Q3A و Q3B آستانه هایی را برای سطحی تعیین می کنند که بالاتر از آن ناخالصی باید گزارش، شناسایی و واجد شرایط باشد.
Impurities بر چه محصولاتی اعمال میشود؟
- مواد فعال دارویی
- فرم های دارویی تمام شده
- واسطه ها
- نمونه های مطالعه پایداری
- نمونه های توسعه عمومی
Impurities در چه صنایعی کاربرد دارد؟
استانداردهای مرتبط با Impurities
- ICH Q3A(R2) (ناخالصی در مواد دارویی جدید)
- ICH Q3B(R2) (ناخالصی در محصولات دارویی جدید)
- ICH M7(R2) (ناخالصی های جهش زا)
- Ph. Eur. 2.2.29 و تک نگاری های مربوطه
- Ph. Eur. 5.10 (فصل کلی کنترل ناخالصی ها)
شرایط Impurities
- آستانه ها
- آستانه های گزارش، شناسایی و صلاحیت در ICH Q3A/Q3B با دوز روزانه تعریف می شوند.
- روش
- یک روش HPLC نشان دهنده پایداری که ناخالصی ها را از ماده فعال جدا می کند
- ناخالصی های جهش زا
- به طور جداگانه، با آستانه های بسیار پایین تر، تحت ICH M7 ارزیابی شد
تجهیزات Impurities
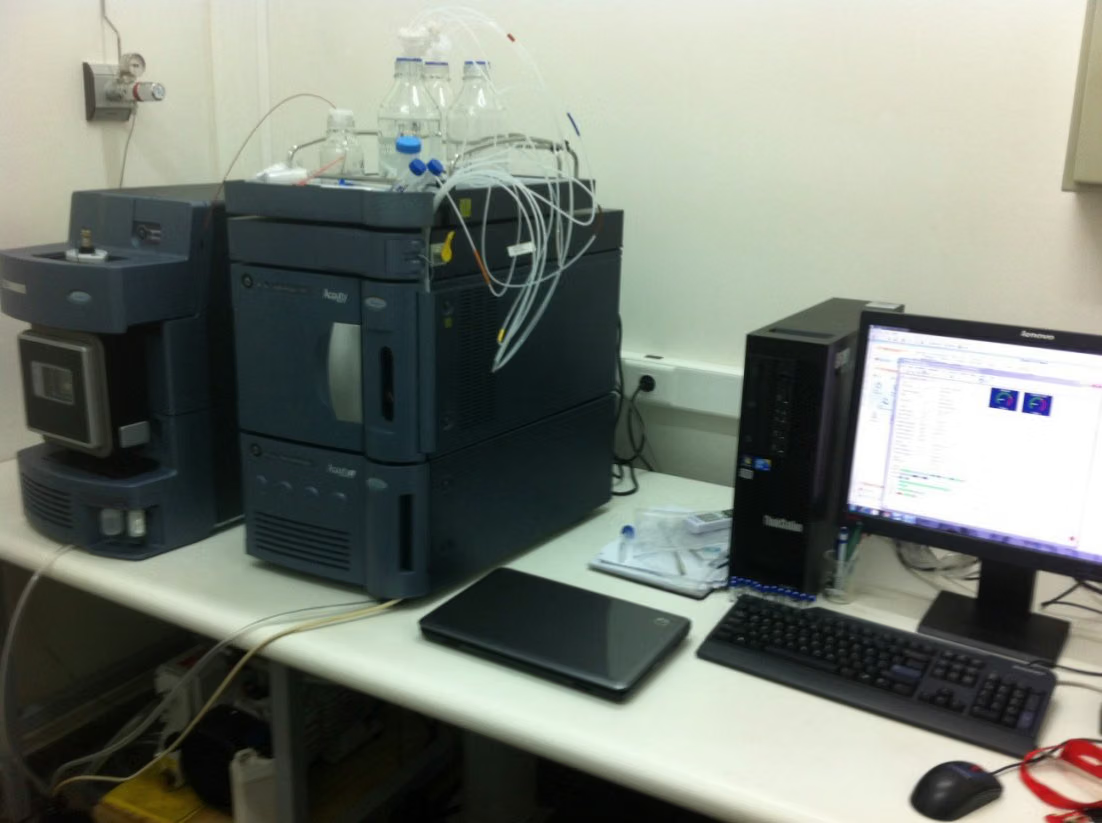
- HPLC / UPLC (با آشکارساز DAD)
- LC-MS/MS (برای شناسایی و سطوح ردیابی)
- GC-MS
- NMR (برای توضیح ساختار)
- کروماتوگرافی آماده سازی
الزامات نمونه برای Impurities
- مقدار نمونه کافی
- استانداردهای مرجع ناخالصی شناخته شده
- شماره دسته، مسیر تولید و شرایط ذخیره سازی باید ارائه شود
- مدت زمان و شرایط نگهداری باید برای نمونه های پایدار بیان شود
مدت Impurities
تجزیه و تحلیل کروماتوگرافی چندین روز کاری طول می کشد. جداسازی یک ناخالصی ناشناخته و روشن ساختن آن یک مطالعه جداگانه است که به طور قابل توجهی زمان بیشتری می برد.
روش اجرای Impurities
- 1یک روش کروماتوگرافی نشان دهنده پایداری تنظیم شده است.
- 2اجرای مناسب بودن سیستم انجام می شود.
- 3نمونه بر اساس مونوگراف یا روش تهیه می شود.
- 4جداسازی کروماتوگرافی و اندازه گیری انجام می شود.
- 5مساحت هر ناخالصی محاسبه شده و با ناخالصی های شناخته شده تطبیق داده می شود.
- 6نتایج ناخالصی فردی و کلی گزارش شده است.
معیارهای پذیرش Impurities
معیار پذیرش در این صفحه ذکر نشده است: برای هر ماده فعال و هر محصول، حد مجاز از تک نگاری داروسازی مربوطه یا مشخصات تأیید شده در پرونده مجوز بازاریابی است. فصل کلی فارماکوپه روش را تعریف می کند. مونوگراف حد را تعیین می کند. ICH Q3A و Q3B همچنین آستانه های گزارش دهی، شناسایی و صلاحیت مرتبط با دوز روزانه را تعریف می کنند. ناخالصی های با پتانسیل جهش زایی در معرض آستانه های بسیار پایین تری تحت ICH M7 قرار دارند.
ارزیابی نتایج
بسیار مهم است که روش نشان دهنده پایداری باشد: روشی که نتواند ناخالصی ها را از اوج ماده فعال جدا کند، ناخالصی را نامرئی می کند. این توسط مطالعات تخریب اجباری نشان داده شده است. اگر ناخالصی ناشناخته ای از آستانه فراتر رود، باید آن را نیز شناسایی کرده و در صورت نیاز از نظر سم شناسی واجد شرایط شود.
گزارش Impurities
- شناسایی نمونه، دسته و مسیر ساخت
- روش اعمال شده و شواهد نشان دهنده ثبات است
- نتایج تناسب سیستم
- نتیجه برای هر ناخالصی و کل ناخالصی ها
- مشخصات و آستانه ICH در مقایسه با
اعتباربخشی
EUROLAB دارای اعتبار شناخته شده بین المللی است که از نهادهای اعتباربخشی طرف قراردادهای شناسایی چندجانبه IAF و ILAC، تحت ISO/IEC 17025 برای تست های آزمایشگاهی، ISO/IEC 17020 برای بازرسی و نظارت، و ISO/IEC 17021-1 و سیستم گواهی محصول ISO/IEC. این زنجیره تضمین می کند که گزارش ها و گواهی های صادر شده در سراسر جهان پذیرفته می شوند.
اینکه آیا این آزمون می تواند در محدوده معتبر ارائه شود به محصول شما و استاندارد اعمال شده بستگی دارد. از آنجایی که اعتبارسنجی مبتنی بر روش است، دامنه به صورت کتبی در مرحله نقل قول تأیید می شود.
محدوده و مجوزهامقررات مرتبط
- دستورالعمل 2001/83/EC در مورد محصولات دارویی برای استفاده انسانی
- راهنمای GMP (EudraLex جلد 4)
آنالیز دارویی — این حوزه آزمون چه چیزی را پوشش میدهد؟
بخش زیر حوزهای را توصیف میکند که آزمون Impurities به آن تعلق دارد؛ شرایط و معیارهای پذیرش این آزمون خاص در بخشهای بالا آمده است. دامنه ویژه محصول شما در مرحله پیشنهاد قیمت بهصورت مکتوب مشخص میشود.
تحلیل دارویی هویت، خلوص، مقدار و رفتار ماده مؤثره دارو و محصول نهایی را تعیین میکند. آنچه این حوزه را از سایرین متمایز میکند این است که روشها عمدتاً در داروخانهها تعریف شدهاند: هم فارماکوپه اروپا (Ph. Eur.) و هم فارماکوپه ایالات متحده (USP) هم روش و هم چارچوب پذیرش را ارائه میدهند.
ماهیت الزامآور روش فارماکوپه شیوه کار این حوزه را تعیین میکند. در حالی که در بخشهای دیگر آزمایشگاه میتواند روش مناسبی را انتخاب کند، در اینجا روش ذکرشده در مونوگراف ملاک است؛ اگر قرار باشد روش جایگزینی استفاده شود، باید معادلبودن آن اثبات شود. این امر تضمین میکند که نتایج در سراسر جهان قابل مقایسه باشند.
تحلیلها در چند گروه انجام میشود. شناسایی و تعیین مقدار (HPLC، UV، تیتراسیون) نشان میدهد محصول چیست و چه مقدار ماده مؤثره دارد. پروفایل ناخالصی و حلالهای باقیمانده ترکیبات ناخواسته حاصل از فرآیند تولید را بررسی میکند. ناخالصیهای عنصری به فلزات ناشی از کاتالیزورها و تجهیزات میپردازد. رفتار انحلال و پراکندگی مهمترین شاخص برونتنی مرتبط با رفتار رهاسازی دارو در بدن است.
آزمون انحلال یکی از حیاتیترین اندازهگیریهای این حوزه است. کافی نیست یک قرص مقدار صحیح ماده مؤثره را داشته باشد؛ آن ماده باید با سرعت مناسب نیز حل شود. پروفایل انحلال برای ارزیابی تأثیر تغییرات فرمولاسیون بر زیستفراهمی استفاده میشود و در مجوز داروهای ژنریک جایگاه محوری دارد.
اعتبارسنجی روش گامی الزامی در این خانواده است. اگر از روش فارماکوپه استفاده شود، تأیید میشود که روش تحت شرایط آن آزمایشگاه بهدرستی کار میکند. اگر روش اختصاصی توسعه یافته باشد، با پارامترهایی مانند خطیبودن، دقت، صحت، گزینشپذیری، حد تشخیص و تعیین، و استحکام اعتبارسنجی میشود. نتایج حاصل از روشی که اعتبارسنجی نشده نمیتواند در پرونده مجوز استفاده شود.
مطالعات پایداری عمر قفسه را تعیین میکنند و طولانیترین فرآیند این حوزهاند. محصول تحت شرایط دما و رطوبت تعریفشده نگهداری میشود، در فواصل معین تحلیل میشود و نتایج مبنای ادعاهای عمر قفسه و شرایط نگهداری قرار میگیرند. شرایط تسریعشده اطلاعات مقدماتی میدهند اما دادههای زمان واقعی اساسی هستند.
بخش میکروبیولوژیک بخشی مستقل است: شمارش بار میکروبی، جستوجوی میکروارگانیسمهای خاص، آزمون استریلیتی برای محصولات استریل و آزمون اندوتوکسین باکتریایی. برای محصولات استریل، بررسی یکپارچگی بستهبندی و اعتبارسنجی استریلسازی نیز مطرح میشود.
یکپارچگی داده (data integrity) در سالهای اخیر به مرکز بازرسیها تبدیل شده است. درست بودن نتیجه کافی نیست؛ داده خام باید ردیابیپذیر، غیرقابلتغییر و قابل ممیزی باشد. بنابراین اعتبارسنجی سیستمهای ثبت الکترونیکی به بخش جداییناپذیر تحلیل تبدیل شده است.
گروههای روش در این حوزه
هویت و سنجش
HPLC، UPLC، اسپکتروفتومتری UV-Vis، تیتراسیون، تأیید هویت با FTIR.
ناخالصی و باقیمانده
ناخالصیهای مرتبط، فرآوردههای تجزیه، حلالهای باقیمانده (GC-headspace)، غربالگری نیتروزامین.
ناخالصیهای عنصری
تعیین ناخالصیهای عنصری با ICP-MS و ICP-OES و ارزیابی ریسک مرتبط.
فیزیکوشیمیایی
انحلال و تفکیک، سختی، پودرشوندگی، یکنواختی واحد دوز، محتوای آب (کارل فیشر)، اندازه ذرات.
میکروبیولوژیک
شمارش میکروبی، میکروارگانیسمهای مشخصشده، استریلیتی، اندوتوکسین باکتریایی، اثربخشی نگهدارنده.
پایداری
مطالعات پایداری زمانواقعی و تسریعشده؛ نورپایداری و پایداری حین استفاده.
موارد رایج اشتباهگرفتهشده در این حوزه
- روش دستور دارویی الزامآور است؛ روش جایگزین تنها با اثبات همارزی آن قابل استفاده است.
- نتیجه تولیدشده بدون اعتبارسنجی روش را نمیتوان در پرونده مجوز استفاده کرد.
- پایداری تسریعشده جایگزین داده زمانواقعی نمیشود؛ عمر قفسه با نتایج زمانواقعی پشتیبانی میشود.
- نمایه انحلال به نوع دستگاه، سرعت همزدن و محیط حساس است؛ شرایط باید در گزارش کامل باشد.
- کاستی در یکپارچگی داده حتی اگر نتیجه درست باشد در بازرسی عدم انطباق ایجاد میکند.
- تغییر فرمولاسیون یا تأمینکننده نیازمند مقایسه تحلیلی و در صورت لزوم مطالعه پایداری جدید است.
این نتایج از کدام تصمیم پشتیبانی میکنند
- پرونده مجوز و ترخیص محموله
- تعیین عمر قفسه و شرایط نگهداری
- انتقال روش و اعتبارسنجی روش
- کنترل پذیرش مواد اولیه ورودی از تأمینکنندگان
- ارزیابی اثر تغییر فرمولاسیون بر بیواکیوالانس
تست های مرتبط
پرسشهای متداول درباره Impurities
آیا ناخالصی های نیتروزامین در اینجا پوشیده شده است؟
نیتروزامین ها به عنوان ناخالصی های جهش زا تحت ICH M7 درمان می شوند و با آستانه های بسیار پایین ارزیابی می شوند. مقامات نظارتی همچنین نیاز به ارزیابی و تحلیل ریسک اختصاصی برای این گروه دارند. تجزیه و تحلیل استاندارد ناخالصی آن را پوشش نمی دهد.
چرا یک مطالعه تخریب اجباری مورد نیاز است؟
برای اثبات روش می توان محصولات تخریب را از ماده فعال جدا کرد. تا زمانی که جداسازی پیک در نمونه هایی که عمداً با اسید، باز، اکسیداسیون، گرما و نور تجزیه شده اند نشان داده شود، هیچ اطمینانی وجود ندارد که روش ناخالصی ها را جذب کند.