
Qu'est-ce que Cytotoxicity ?
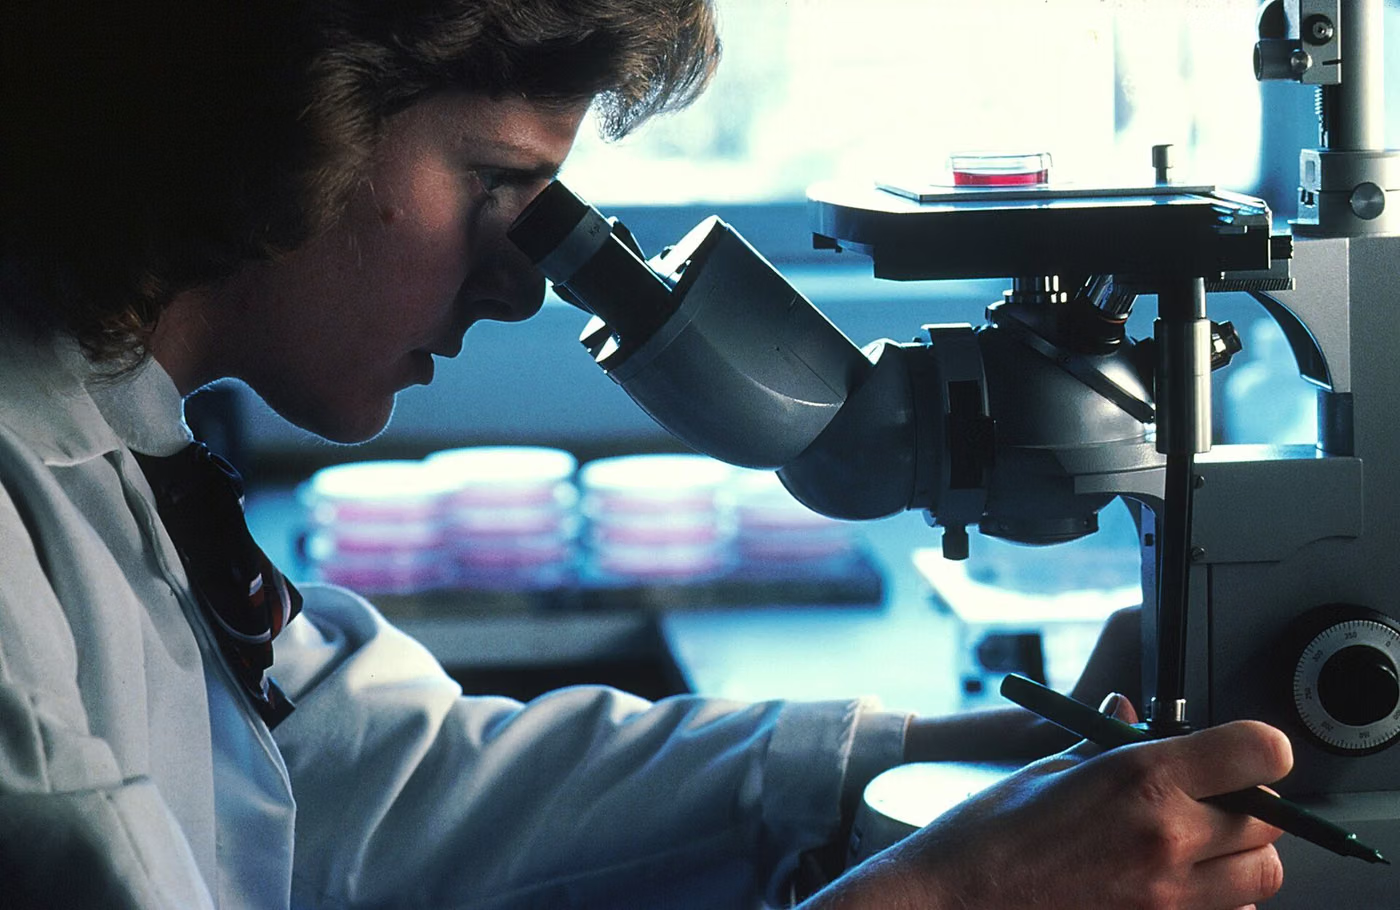
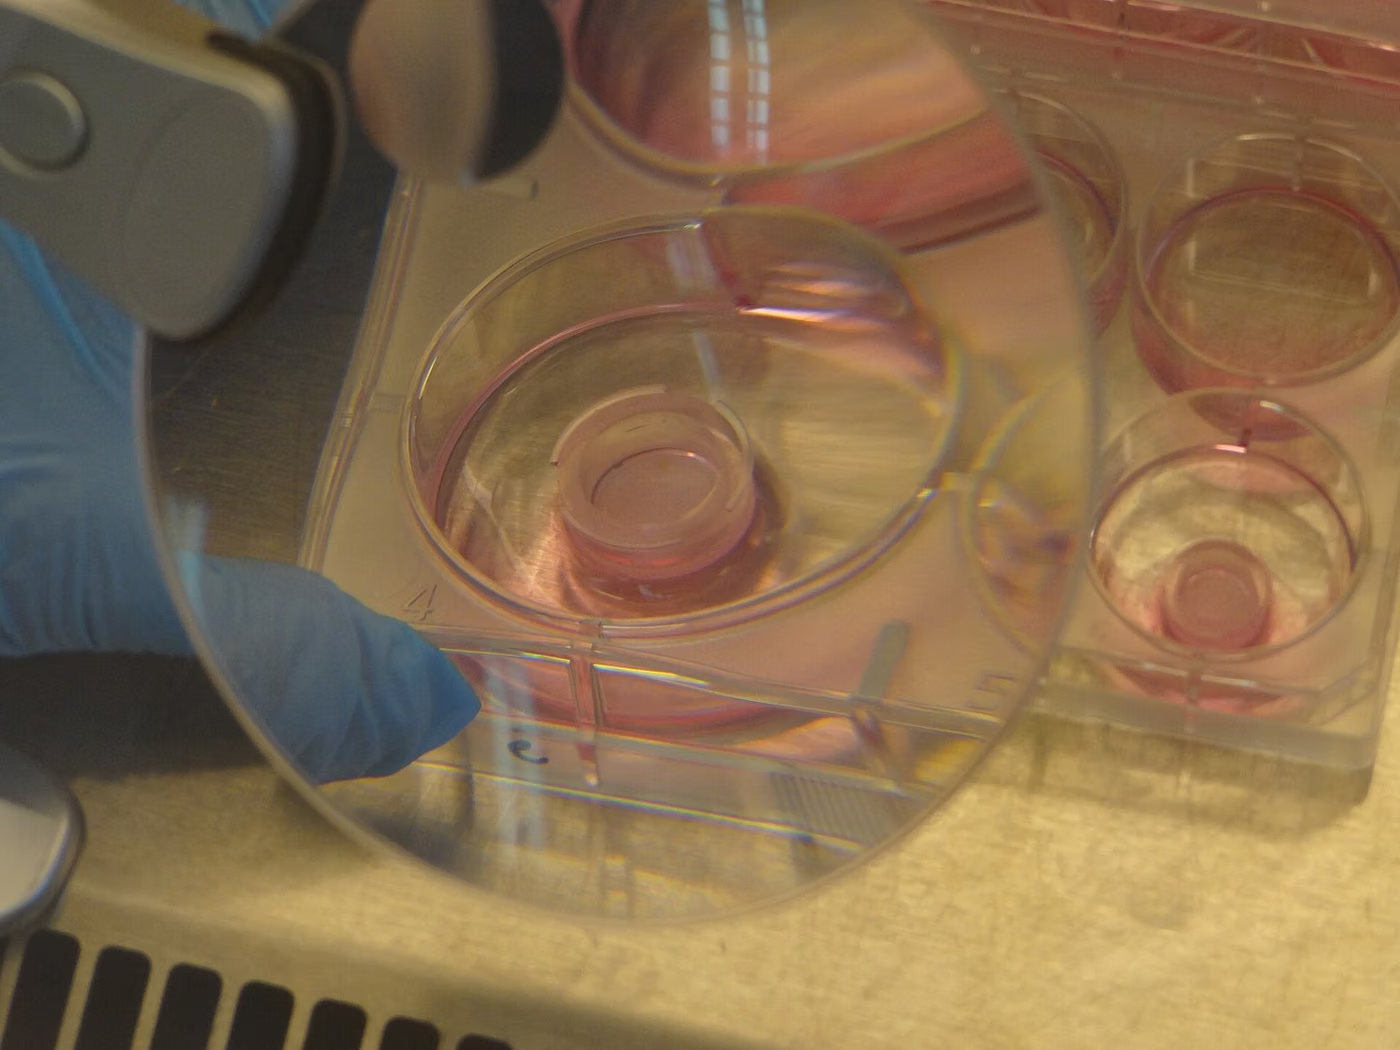
Le test de cytotoxicité évalue in vitro si les substances libérées par un dispositif médical ou son matériau présentent un effet toxique sur une culture cellulaire. Il s’agit de la première et la plus courante étape de l’évaluation de la biocompatibilité : étant rapide, sensible et sans animaux, elle est utilisée comme test de dépistage.
Objectif de Cytotoxicity
L'objectif est de déterminer si les substances migrant à partir du matériau affectent négativement la viabilité, la prolifération ou la morphologie des cellules, et de décider s'il convient de procéder à des tests de biocompatibilité supplémentaires.
À quels produits Cytotoxicity s'applique-t-il ?
- Instruments chirurgicaux et implants
- Ensembles de cathéters, canules et tubulures
- Pansements et bandages
- Matériaux dentaires
- Emballage et composants en contact avec l'appareil
Dans quels secteurs Cytotoxicity est-il utilisé ?
Normes relatives à Cytotoxicity
- ISO 10993-5in vitro sitotoksisite test
- ISO 10993-1
- ISO 10993-12
- USP <87>
- ISO 11607emballage barrière stérile du produit final test
Conditions de Cytotoxicity
- Lignée cellulaire
- La lignée cellulaire de fibroblastes de souris L929 est couramment utilisée
- Méthode
- Test d’extrait, contact direct ou diffusion sur gélose ; choisi en fonction de l'appareil
- Extraction
- Selon la norme ISO 10993-12 ; les conditions courantes sont 24 heures à 37 °C ou 72 heures à 50 °C
- Évaluation
- Pourcentage de viabilité cellulaire ou degré de réactivité (0–4)
Équipement pour Cytotoxicity
- Incubateur à CO₂
- Armoire de biosécurité
- Microscope à contraste de phase inversé
- Lecteur de microplaques (pour la méthode MTT/XTT)
- Consommables pour la culture cellulaire
Exigences d'échantillon pour Cytotoxicity
- Le spécimen doit représenter le produit final stérilisé
- Il ne s'agit pas d'une matière première : le produit qui a subi tous les processus de fabrication et de stérilisation est soumis.
- La quantité d'échantillon est déterminée en fonction du rapport surface/extraction prescrit par la norme.
- Le type de dispositif et la durée du contact corporel doivent être indiqués.
- La méthode de stérilisation et, le cas échéant, les informations sur les résidus doivent être partagées
Durée de Cytotoxicity
Généralement terminé en 1 à 2 semaines, y compris l’extraction et l’incubation de la culture cellulaire.
Procédure de Cytotoxicity
- 1L'échantillon est extrait au rapport surface/volume prescrit par la norme.
- 2La culture cellulaire est préparée et une monocouche peut se former.
- 3L'extrait (ou, pour un contact direct, l'échantillon) est appliqué sur les cellules.
- 4Les contrôles positifs et négatifs sont effectués dans les mêmes conditions.
- 5Les cellules sont examinées au microscope à la fin de la période d'incubation spécifiée.
- 6Si une méthode quantitative est appliquée, la viabilité cellulaire est mesurée.
- 7La réactivité est notée et rapportée.
Critères d'acceptation de Cytotoxicity
Le critère d'acceptation commun selon la norme ISO 10993-5 est que la viabilité cellulaire ne tombe pas en dessous de 70 % du contrôle. Dans les méthodes qualitatives, le degré de réactivité ne doit pas dépasser la limite indiquée dans la norme (généralement grade 2).
Évaluation des résultats
Le résultat est interprété avec les contrôles ; si les contrôles ne montrent pas le comportement attendu, le test n'est pas valide. Un résultat cytotoxique à lui seul ne signifie pas que le dispositif est non conforme — la source doit être recherchée (solvant résiduel, résidu de stérilisation, additif).
Rapport de Cytotoxicity
- Norme appliquée et révision
- Description de l'échantillon, numéro de lot et méthode de stérilisation
- Conditions d'extraction (solvant, température, durée, ratio)
- Résultats des contrôles positifs et négatifs
- Résultats des tests et notation
- Bilan et conclusion
Accréditation
EUROLAB détient une accréditation internationalement reconnue obtenue auprès des organismes d'accréditation parties aux accords de reconnaissance multilatérale de l'IAF et de l'ILAC, selon ISO/IEC 17025 pour les tests en laboratoire, ISO/IEC 17020 pour l'inspection et la surveillance, et ISO/IEC 17021-1 et ISO/IEC 17065 pour la certification des systèmes et des produits. Cette chaîne garantit que les rapports et certificats délivrés sont acceptés dans le monde entier.
La possibilité de proposer ce test dans le cadre d'une accréditation dépend de votre produit et de la norme appliquée ; l'accréditation étant méthodologique, le périmètre est confirmé par écrit au stade du devis.
Portée et autorisationsRèglements connexes
- MDR (UE) 2017/745
- Plan d'évaluation biologique ISO 10993-1
Medikal Cihaz Testleri — Que couvre ce domaine d'essai ?
La section ci-dessous décrit le domaine auquel appartient l'essai Cytotoxicity ; les conditions et critères d'acceptation de cet essai figurent dans les sections ci-dessus. Le périmètre propre à votre produit est confirmé par écrit au stade du devis.
Les essais sur dispositifs médicaux démontrent qu'un dispositif est sûr pour le patient et l'utilisateur et qu'il conserve sa performance prévue. Dans ce domaine, la sécurité ne consiste pas seulement à éviter un dommage ; l'incapacité du dispositif à remplir sa fonction attendue est aussi traitée comme un risque. Un moniteur qui manque une alarme ou une pompe qui délivre une mauvaise dose est directement un événement de sécurité du patient.
Au cœur du domaine se trouve la GESTION DES RISQUES, ce qui distingue le médical des autres secteurs. Le processus de gestion des risques mené selon l'ISO 14971 détermine également quels essais sont requis. La liste des essais n'est pas recopiée d'un tableau de normes ; elle est déduite et justifiée à partir de l'usage prévu du dispositif, de la nature et de la durée du contact avec le patient, de l'environnement d'utilisation et du mésusage raisonnablement prévisible.
L'évaluation comprend plusieurs domaines de travail distincts, chacun avec son propre ensemble de normes. La biocompatibilité relève de la série ISO 10993, la sécurité électrique de la série IEC 60601, la stérilisation de l'ISO 11135/11137/17665, l'emballage de l'ISO 11607, le logiciel de l'IEC 62304 et l'utilisabilité de l'IEC 62366. Le système qualité (ISO 13485) est le cadre qui relie ces éléments.
Les essais requis sont déterminés par la CLASSE du dispositif et son MODE DE CONTACT AVEC LE CORPS. Un produit en contact bref avec la peau et un implant pénétrant dans la circulation sanguine ne suivent pas le même ensemble d'essais ; le périmètre est fixé par un plan d'évaluation biologique préparé selon l'ISO 10993-1. Ce plan justifie par écrit quels critères sont requis et pourquoi les autres ne le sont pas.
L'emballage et la stérilisation sont pris aussi au sérieux que le dispositif lui-même dans ce domaine. Pour un dispositif stérile, l'emballage n'est pas un conteneur de transport mais la barrière qui maintient la stérilité ; si la barrière est rompue, le dispositif n'est plus stérile. Les procédés d'emballage sont donc validés et la durée de conservation est étayée par des données de vieillissement en temps réel.
Pour les dispositifs contenant un logiciel, l'évaluation se déplace des essais vers l'assurance PROCESSUS. L'IEC 62304 définit les étapes de développement et de vérification à suivre selon la classe de sécurité du logiciel ; la preuve est la traçabilité du processus de développement. Ce n'est pas le test du logiciel qui le rend sûr, mais l'enregistrement du processus.
Le volet clinique est une colonne distincte du dossier technique. Les rapports d'essai montrent que le dispositif est techniquement sûr ; l'évaluation clinique établit que le dispositif apporte le bénéfice clinique attendu et que la balance bénéfice-risque est acceptable. Aucun des deux ne remplace l'autre.
Groupes de méthodes dans ce domaine
Biocompatibilité
Cytotoxicité, irritation, sensibilisation cutanée, toxicité systémique, hémocompatibilité, génotoxicité et effets locaux après implantation. Les critères requis sont fixés par le plan ISO 10993-1.
Sécurité des dispositifs électriques
IEC 60601-1 sécurité de base et performances essentielles ; exigences CEM, alarme, aptitude à l'utilisation et environnementales via les normes collatérales.
Validation de la stérilisation
Validation des procédés de stérilisation à l'oxyde d'éthylène, par rayonnement ou par chaleur humide ; études de bioburden et de niveau d'assurance de stérilité.
Conditionnement
Intégrité du système de barrière stérile, résistance du scellage, simulation de distribution et études de durée de conservation.
Essais microbiologiques
Détermination du bioburden, essai de stérilité, endotoxine bactérienne et, si nécessaire, études de validation du support.
Logiciel et aptitude à l'utilisation
Preuves de cycle de vie IEC 62304 et évaluation axée sur les erreurs d'utilisation selon l'IEC 62366.
Confusions fréquentes dans ce domaine
- La cytotoxicité à elle seule ne constitue pas une preuve de biocompatibilité ; l'ensemble requis de paramètres est déterminé et justifié conformément à la norme ISO 10993-1.
- Un certificat ISO 13485 ne confère pas le marquage CE ; la classification selon le RDM, le dossier technique et le processus de l'organisme notifié sont distincts.
- Le vieillissement accéléré ne remplace pas le vieillissement en temps réel ; une allégation de durée de conservation est étayée par des données en temps réel.
- Un changement de matériau (fournisseur, pigment, méthode de stérilisation) peut nécessiter la répétition de l'évaluation biologique ; ce n'est pas un changement silencieux.
- Une évaluation réalisée sans les normes collatérales et particulières de l'IEC 60601-1 est incomplète ; les normes -1-x et -2-x appliquées doivent figurer dans le rapport.
- Les dispositifs de diagnostic in vitro relèvent de l'IVDR et non du MDR, et les équipements de laboratoire relèvent souvent de l'IEC 61010-1.
Quelles décisions ces résultats étayent
- Dossier technique MDR/IVDR et évaluation par l'organisme notifié
- Finalisation du plan d'évaluation biologique
- Validation de la stérilisation et de l'emballage
- Détermination de la durée de conservation et des conditions de stockage
- Détermination de l'étendue de la réévaluation après une modification de conception
Tests associés
Questions fréquentes sur Cytotoxicity
La réussite du test de cytotoxicité est-elle suffisante ?
La norme ISO 10993-1 exige que l'ensemble de test soit déterminé en fonction du type de dispositif et de la durée de contact corporel. La cytotoxicité est un test de dépistage ; à mesure que la durée du contact et le caractère invasif augmentent, la sensibilisation, l'irritation, la toxicité systémique et d'autres tests entrent en jeu.
Puis-je envoyer un échantillon de matière première ?
Cela ne devrait pas être le cas. L'évaluation est effectuée sur le produit final stérilisé ; les auxiliaires technologiques, les agents de démoulage et les résidus de stérilisation affectent directement le résultat et ne sont pas présents dans la matière première.
Le résultat est cytotoxique : que dois-je faire ?
La source doit être recherchée en premier : un solvant résiduel, un produit chimique de nettoyage, un résidu de stérilisation (par exemple oxyde d'éthylène) ou un additif spécifique sont des causes courantes. Un nouveau test sans supprimer la source donne généralement le même résultat.